
Michaelis–Menten-kinetik beskriver hur initialhastigheten i en mättnadsbar enzymreaktion beror på substratkoncentrationen och definierar parametrarna , , och . Parametrarnas tolkning förutsätter kännedom om reaktionsmekanism, assaybetingelser, modellantaganden och statistiska felkällor. Modellen är grundläggande inom biokemi, laboratoriemedicin och farmakologi, men kan inte utan vidare likställas med enzymets beteende i en intakt cell eller organism.
Begrepp, avgränsning och historisk bakgrund
Enzymkinetik är den kvantitativa analysen av enzymkatalyserade reaktioners hastighet och av hur denna påverkas av exempelvis substrat- och enzymkoncentration, temperatur, pH, kofaktorer, inhibitorer och produktkoncentration. Michaelis–Menten-modellen är det enklaste mättnadsbara specialfallet: ett enzym omvandlar ett substrat till produkt via ett enzym–substratkomplex, och en enda substratkoncentration varieras medan övriga betingelser hålls konstanta.
Modellen används primärt för initialhastigheter, , hos enkla, icke-allosteriska reaktioner. Den förutsätter inte att varje verkligt katalytiskt delsteg är känt, men den observerade hastigheten ska kunna beskrivas av en rektangulär hyperbel. Även multisubstratreaktioner kan ge en sådan kurva när ett substrat varieras och övriga substrat hålls fixerade, men de erhållna parametrarna är då ofta apparenta och betingelseberoende.
Victor Henri formulerade i början av 1900-talet en modell där enzym och substrat bildar ett reversibelt komplex. Leonor Michaelis och Maud Menten utvecklade 1913 en experimentellt stringent analys av invertasets hydrolys av sackaros, med särskild vikt vid pH-kontroll och initialhastighet. År 1925 generaliserade George Briggs och J.B.S. Haldane härledningen genom steady state-approximationen, där koncentrationen av enzym–substratkomplexet antas vara ungefär konstant efter en kort initial transient. Därmed behövde substratbindningen inte längre antas stå i snabb jämvikt.
Elementär reaktionsmekanism och massverkanskinetik
Den elementära mekanismen skrivs
där är fritt enzym, substrat, enzym–substratkomplex och produkt. är associationskonstanten med enhet vanligen , medan och är första ordningens hastighetskonstanter med enheten . I en enkel enstegstolkning motsvarar hastigheten för produktbildning från , men för ett verkligt enzym kan den sammanfatta flera kemiska och konformationella delsteg.
Enzymet förbrukas inte netto. Om endast fritt enzym och förekommer gäller enzymbalansen
Bildningshastigheten för komplexet är , medan komplexet försvinner genom dissociation och katalys med den sammanlagda hastigheten . Innan nämnvärda mängder produkt har ackumulerats är den initiala produktbildningshastigheten
Enzymkatalys ökar reaktionshastigheten genom att erbjuda en alternativ reaktionsväg med lägre aktiveringsenergi, exempelvis genom orientering av reaktanter, syra–baskatalys, elektrostatisk stabilisering eller kovalenta intermediärer. Enzymet förändrar däremot inte reaktionens fria standardenergi eller jämviktskonstant. Både framåt- och bakåtreaktionen accelereras; jämvikten nås snabbare men dess läge förskjuts inte.
Michaelis–Menten-ekvationen och mättnadskurvan
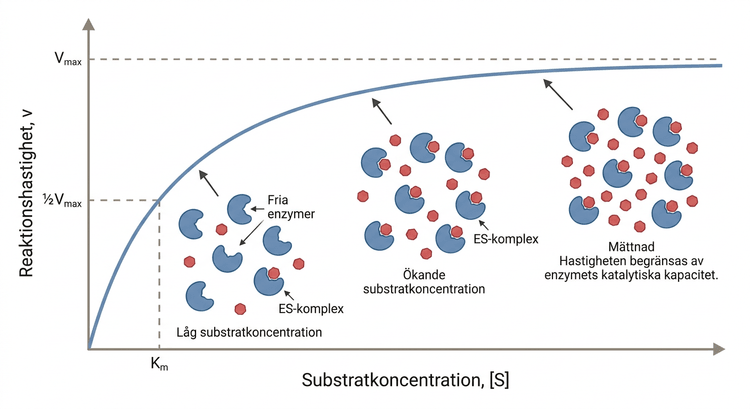
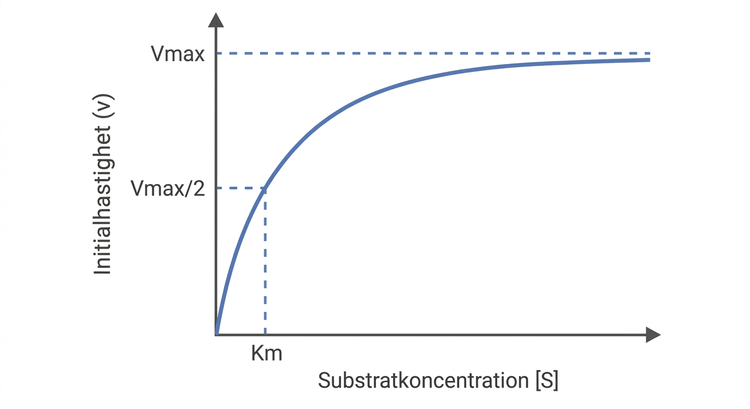
För den enkla mekanismen ges initialhastigheten av
och anges som koncentration per tid, exempelvis eller . och måste ha samma koncentrationsenhet, vanligen M, mM eller µM. Kvoten är dimensionslös och motsvarar i den enkla modellen den andel av enzymet som föreligger som .
| Substratförhållande | Approximation | Kinetisk innebörd |
|---|---|---|
| Första ordningen med avseende på substrat | ||
| Halvmaximal hastighet | ||
| Nära, men inte vid, mättnad | ||
| Asymptotiskt nollte ordningen med avseende på substrat |
Vid låg substratkoncentration är nästan allt enzym fritt. En ökning av ökar då frekvensen av produktiva enzym–substratmöten och hastigheten nästan proportionellt. Den skenbara andra ordningens konstanten för reaktionen mellan enzym och substrat är i detta område , eftersom .
Vid hög substratkoncentration är enzymets aktiva säten nära mättade. Ytterligare substrat ger därför allt mindre hastighetsökning, och kurvan närmar sig asymptotiskt. Exakt uppnås matematiskt först när ; experimentellt skattas parametern genom kurvanpassning.
Härledning – rapid equilibrium och steady state
Under Briggs–Haldanes kvasi-steady state antas att , efter en kort uppbyggnadsfas, bildas och försvinner med nästan samma hastighet:
Därmed gäller
Sätt in enzymbalansen :
Efter omarrangering erhålls
där
Eftersom följer
Härledningen kräver alltså inte att bindningssteget är i termodynamisk jämvikt; endast att är kvasi-stationärt under mätningen.
I rapid equilibrium-fallet är katalysen mycket långsammare än dissociationen, . Då gäller
I allmänhet innehåller emellertid både dissociation och katalytisk omsättning och är därför inte en ren affinitets- eller dissociationskonstant. Två enzymvarianter kan ha samma men olika om deras skiljer sig, och omvänt.
Modellens antaganden och giltighetsvillkor
Initialhastigheten ska bestämmas efter att den korta pre-steady-state-fasen har passerat men innan substratkoncentrationen eller enzymaktiviteten hunnit förändras påtagligt. Produktkoncentrationen ska vara så låg att bakåtreaktion och produktinhibition kan försummas. Under det analyserade tidsintervallet approximeras därför med startkoncentrationen .
Substratet behöver normalt föreligga i tydligt överskott över totalt enzym, . Om en betydande andel av substratet binds till enzymet blir fri lägre än tillsatt total koncentration, och standardekvationen kan ge felaktiga parametrar. Detta är särskilt relevant för mycket tät ligandbindning, höga enzymkoncentrationer eller assays med låga substratnivåer.
Följande avvikelser kan ge systematiska fel:
- Substratdepletion: hastigheten minskar redan under den valda initialfasen.
- Produktinhibition eller reversibilitet: produkt påverkar enzymet eller driver bakåtreaktionen.
- Enzyminaktivering: denaturering, oxidation, proteolys eller adsorption mot kärlväggar sänker aktiv enzymkoncentration över tid.
- Diffusions- eller transportbegränsning: observerad hastighet speglar masstransport snarare än kemisk katalys.
- Makromolekylär trängsel: intracellulär diffusion och aktivitetskoefficienter avviker från utspädda lösningar.
- Tight binding: fri substrat- eller inhibitorkoncentration kan inte approximeras med total koncentration.
- För långsam ES-etablering: mätningen omfattar pre-steady-state snarare än steady state.
En god modellkontroll kräver därför mer än en visuellt hyperbolisk kurva. Reaktionen bör vara linjär över det valda tidsfönstret, hastigheten proportionell mot enzymmängden och parameterestimaten stabila när tidsfönster eller enstaka koncentrationsnivåer utesluts.
Kinetiska parametrar – , och
är en kapacitetsparameter för den studerade enzymberedningen. Vid mättnad gäller
så en fördubbling av koncentrationen aktivt enzym ska fördubbla , förutsatt oförändrade betingelser. Parametern är därför inte en universell egenskap hos enzymmolekylen utan beror på hur mycket aktivt enzym som finns i assayen.
Omsättningstalet beräknas som
och anges i . Det beskriver det maximala antalet katalytiska cykler per aktiv enzymsitenhet och sekund vid substratmättnad. Beräkningen kräver korrekt koncentration av aktivt enzym; total proteinkoncentration ger ett underskattat om preparatet innehåller inaktivt eller felveckat enzym.
är operationellt den substratkoncentration som ger under de specificerade assaybetingelserna. I idealfallet är den oberoende av enzymmängden, men den påverkas av enzymform och substrat samt av pH, temperatur, jonstyrka, kofaktorer, inhibitorer och andra ligander. För ett enzym med flera konformationer eller delreaktioner kan den observerade parametern vara en sammansatt kinetisk konstant.
| Parameter | Definition | Vanlig enhet | Viktig begränsning |
|---|---|---|---|
| Begränsande hastighet vid mättnad | M/s, µM/s eller U/L | Proportionell mot aktiv enzymmängd | |
| vid | M, mM eller µM | Inte generellt lika med | |
| Kräver känd koncentration aktiva säten | |||
| Katalytisk effektivitet vid låg | Beroende av mekanism och assaybetingelser |
Det finns inga generella normalvärden för , eller . Resultat måste rapporteras tillsammans med substrat, enzymvariant, temperatur, pH, buffert, jonstyrka, kofaktorer och analysmetod.
Katalytisk effektivitet, specificitet och fysiologisk variation
När gäller
Specificitetskonstanten , med enheten , är därmed lutningen av mot , dividerad med enzymkoncentrationen. Den beskriver hur effektivt enzymet fångar in och omsätter substrat när aktiva säten huvudsakligen är lediga.
För konkurrerande substrat är mer informativt än eller var för sig. Ett substrat kan binda starkt men omsättas långsamt och därför ha låg katalytisk specificitet. Omvänt kan relativt svag bindning kombineras med snabb katalys och ge hög specificitetskonstant. Bindningsaffinitet och katalytisk effektivitet är således skilda egenskaper.
Diffusionsbegränsade enzymreaktioner når ungefär –. Vid denna nivå begränsas den observerade effektiviteten i huvudsak av hur snabbt enzym och substrat kan mötas och orienteras produktivt. Elektrostatiska interaktioner och strukturellt styrd substratkanalisering kan bidra till värden nära denna övre gräns.
Isoenzymer illustrerar den fysiologiska variationen. Mammala hexokinasisoformer uppvisar glukos- från cirka mM för hög-affinitetshexokinas till omkring mM för leverns glukokinas. Hög-affinitetsformer är därför aktiva redan vid låg glukoskoncentration, medan glukokinasets hastighet fortsätter att svara på ökande glukos inom ett betydligt högre koncentrationsområde.
Experimentell bestämning av initialhastighet
Ett initialhastighetsassay utförs med konstant aktiv enzymmängd och en serie substratkoncentrationer. Serien bör omfatta nivåer klart under det förväntade , punkter nära och flera koncentrationer över . Enbart låga nivåer bestämmer främst kvoten , medan enbart höga nivåer ger svag information om .
pH, temperatur, jonstyrka, buffert, kofaktorer och lösningsmedel ska hållas konstanta. Tekniska replikat behövs för att uppskatta mätvariationen, och blanker ska korrigera för spontan substratomvandling, bakgrundssignal och reagensabsorbans. Om inhibitorer eller testsubstanser används krävs även lösningsmedelskontroll, exempelvis samma koncentration dimetylsulfoxid i samtliga brunnar.
Produktbildning eller substratförbrukning följs över tid. skattas från lutningen i den tidiga linjära delen, inte automatiskt från de första två mätpunkterna. Ett alltför tidigt intervall kan påverkas av blandningsfördröjning eller instrumentets dödtid, medan ett sent intervall kan innehålla substratdepletion, produktinhibition eller enzymförlust.
Assayens proportionalitet bör verifieras genom att variera enzymmängden. Om en fördubbling av enzymkoncentrationen inte ger ungefär fördubblad initialhastighet kan signalen vara detektionsbegränsad, substratet otillräckligt eller reaktionen transportbegränsad. Optisk interferens från grumlighet, färgade substanser eller fluorescenssläckning kan misstolkas som enzymhämning.
I kopplade assays måste hjälpenzymerna och deras substrat finnas i sådant överskott att den primära enzymreaktionen är hastighetsbestämmande. En för långsam kopplingsreaktion ger en initial lag-fas eller en artificiellt låg hastighet. Kontroll med ökande koncentration av hjälpenzym kan visa om kopplingssteget begränsar signalen.
Parameterestimering med icke-linjär regression och progresskurvor
Modern parameterestimering bör ske genom direkt anpassning av observerade -värden till
Icke-linjär minsta-kvadratmetod minimerar skillnaderna mellan observerad och modellpredikterad hastighet utan att transformera variablerna. Om standardavvikelsen är känd används vanligen vikten .
Felmodellen måste motsvara assayens egenskaper. Vid ungefär konstant absolut standardavvikelse kan oviktad regression vara rimlig. Om variationskoefficienten är ungefär konstant ökar standardavvikelsen med signalens storlek, och relativ eller modellbaserad viktning är lämpligare. Replikat bör inte rutinmässigt reduceras till medelvärden om rådata kan anpassas globalt.
Residualerna ska inspekteras mot både , predikterad hastighet och mätordning. Slumpmässigt fördelade residualer talar för en adekvat modell, medan kurvatur, trender eller olika spridning mellan koncentrationsområden kan indikera heteroskedasticitet, substratinhibition, enzymförlust eller felaktig blankkorrigering. Konfidensintervall kan skattas från profil-likelihood, kovariansmatris eller bootstrap; asymmetriska intervall är vanliga, särskilt för när mättnadsdata saknas.
Global anpassning kan utnyttja flera replikat eller betingelser och låta vissa parametrar vara gemensamma. Exempelvis kan ett gemensamt kombineras med separata om endast enzymmängden varierar. Modelljämförelser bör baseras på residualer, parameteridentifierbarhet och lämpliga statistiska kriterier, inte enbart på ett högt .
När en tillförlitlig initialhastighet är svår att mäta kan hela progresskurvan analyseras. För den irreversibla modellen utan produktpåverkan gäller den integrerade formen
Schnell–Mendoza-lösningen uttrycker S explicit med Lambert -funktionen. Progresskurvor använder fler datapunkter men kräver att modellen även beskriver substratdepletion, eventuella bakåtreaktioner och enzymstabilitet under hela tidsförloppet.
Grafiska transformationer och deras felkällor
Historiskt lineariserades Michaelis–Menten-ekvationen för att parametrar skulle kunna skattas med linjal eller linjär regression. De tre vanligaste transformationerna är:
| Diagram | Linjär ekvation | Lutning | Y-intercept | X-intercept |
|---|---|---|---|---|
| Lineweaver–Burk | ||||
| Hanes–Woolf | ||||
| Eadie–Hofstee |
Lineweaver–Burk-formen erhålls genom att ta reciproken av Michaelis–Menten-ekvationen. Om en hastighet har felet blir felet i approximativt . Små och osäkra hastigheter vid låg får därför mycket stort genomslag, och felvariansen blir starkt heteroskedastisk.
Hanes–Woolf och Eadie–Hofstee undviker vissa av den dubbla reciprokens mest extrema effekter, men introducerar andra problem. I Eadie–Hofstee-diagrammet förekommer på båda axlarna, vilket skapar korrelerade mätfel. I Hanes–Woolf-diagrammet ingår i båda axelvariablerna, och metoden förutsätter ofta att substratkoncentrationen är i praktiken felfri.
Linjära diagram är fortfarande användbara för visualisering, undervisning och orientering om möjliga hämningsmönster. De bör däremot inte vara modern huvudmetod för skattning av och . Direkt, korrekt viktad icke-linjär regression bevarar den ursprungliga felstrukturen bättre.
Reversibel enzymhämning
I den generella blandade modellen kan inhibitorn binda både fritt enzym och . Definiera
där beskriver inhibitorbindning till fritt enzym och bindning till . Hastigheten blir
\frac{V_{\max}/\alpha',[S]} {(\alpha/\alpha')K_m+[S]}.
Därmed gäller
| Hämningstyp | Inhibitorbindning | ||
|---|---|---|---|
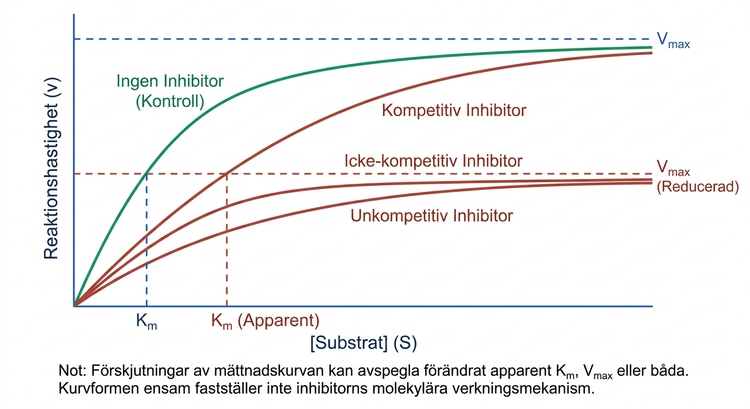
| Kompetitiv | Främst till | Ökar: | Oförändrat |
| Unkompetitiv | Endast till | Minskar: | Minskar: |
| Ren icke-kompetitiv | Lika starkt till och | Oförändrat | Minskar |
| Blandad | Olika starkt till och | Ökar eller minskar | Minskar |
Vid kompetitiv hämning kan hög substratkoncentration tränga undan inhibitorn, så bibehålls men högre krävs för samma hastighet. Vid unkompetitiv hämning stabiliseras ett inhibitorbundet -tillstånd, och samt sjunker proportionellt. Ren icke-kompetitiv hämning kräver och är ett ovanligt specialfall; många processer som benämns icke-kompetitiva är i strikt kinetisk mening blandade.
Lineweaver–Burk-mönster kan ge mekanistiska hypoteser: kompetitiv hämning ger gemensamt y-intercept, unkompetitiv hämning parallella linjer och ren icke-kompetitiv hämning gemensamt x-intercept. Mönstren bevisar dock inte inhibitorbindningens molekylära plats eller ordningsföljd. Samma skenbara kinetik kan uppstå genom komplexa mekanismer, flera enzymformer eller tidsberoende inaktivering.
Multisubstratreaktioner och avvikelser från enkel hyperbolisk kinetik
I sekventiella multisubstratmekanismer måste samtliga substrat binda innan katalysen kan fullbordas. Bindningen kan vara ordnad, där exempelvis måste binda före , eller slumpmässig. Båda fallen innefattar ett ternärt komplex, . Många dehydrogenaser följer sekventiella mekanismer med ett nukleotidkoenzym och ett organiskt substrat.
I en ping-pong- eller dubbelutbytesmekanism binder det första substratet och en första produkt frisätts innan det andra substratet binder. Enzymet övergår då till en modifierad intermediär form, , som återställs när det andra substratet omvandlas. Aminotransferaser med pyridoxalfosfat är typiska exempel.
Om ett substrat varieras medan det andra hålls fixerat kan båda mekanismtyperna ofta ge
De apparenta parametrarna beror då på det fixerade substratets koncentration. En enskild hyperbolisk kurva visar därför inte att reaktionen verkligen har endast ett substrat eller att de skattade parametrarna är fundamentala konstanter.
Allosteriska och kooperativa enzym uppvisar ofta sigmoid snarare än hyperbolisk kinetik. Hill-ekvationen kan användas empiriskt:
där är Hillkoefficienten och koncentrationen vid halvmaximal hastighet. är förenligt med positiv kooperativitet men anger inte direkt antalet bindningsställen.
Substratinhibition ger fallande hastighet vid hög , exempelvis om ett andra substrat binder till ett hämmande komplex. Produktinhibition, irreversibel eller tidsberoende hämning, långsamma konformationsövergångar, flera enzympopulationer och membrantransport kan också ge systematiska residualmönster. Att ändå anpassa en enkel Michaelis–Menten-ekvation kan då ge numeriska - och -värden som saknar tydlig mekanistisk innebörd.
Biokemisk, klinisk och farmakologisk relevans
Förhållandet mellan fysiologisk och påverkar hur känslig enzymhastigheten är för koncentrationsförändringar. Vid svarar hastigheten nästan proportionellt på , medan ett nästan mättat enzym främst regleras genom enzymmängd, kovalent modifiering, allosteri eller produktavlägsnande. Vid ligger reaktionen i ett koncentrationsområde där måttliga substratförändringar ger tydliga hastighetsförändringar.
Enzymkinetiska parametrar uppmätta in vitro är dock inte liktydiga med metabol flux in vivo. Fluxen påverkas även av enzymuttryck, subcellulär kompartementering, reversibilitet, substrattransport, produktkoncentration, konkurrerande reaktioner och nätverksreglering. Ett enzym med högt behöver inte kontrollera fluxen om ett tidigare steg eller membrantransporten är begränsande.
Inom laboratoriemedicin rapporteras enzymaktivitet ofta i U/L. En enhet, 1 U, motsvarar den enzymmängd som omsätter substrat per minut under definierade betingelser. Resultatet är metodberoende eftersom temperatur, pH, substrat, kofaktorer och detektionsprincip påverkar aktiviteten. Referensintervall för exempelvis ALAT, ASAT, ALP och LD måste därför kopplas till den använda laboratoriemetoden och kan inte härledas direkt från eller .
Mättnadsbar enzymatik är även kliniskt relevant för elimination. Om eliminationshastigheten följer
är eliminationen ungefär första ordningens vid , men närmar sig nollte ordningen vid . Då elimineras ungefär en konstant mängd per tidsenhet, och en dosökning kan ge en oproportionerligt stor koncentrations- och AUC-ökning. Etanol är ett centralt exempel på kapacitetsbegränsad metabolism.
Vid karakterisering av kompetitiva läkemedelsinhibitorer måste skiljas från . Under ideal kompetitiv hämning och enkla steady state-betingelser gäller Cheng–Prusoff-sambandet
Vid blir således . är assayberoende och förändras med substratkoncentrationen, medan avser inhibitorbindning inom den valda mekanistiska modellen. Sambandet gäller inte oförändrat vid blandad, unkompetitiv, tight-binding, irreversibel eller tidsberoende hämning.
Källor
- Michaelis–Menten kinetics
- Michaelis–Menten-kinetik
- Category:Michaelis–Menten kinetics
- Michaelis–Menten kinetics
- Bild: File:Michaelis-Menten-bildlich.svg — Michaelis-Menten_plot.svg: Yikrazuul; derivative work: Matt, CC BY-SA 3.0
- Bild: File:Michaelis-Menten saturation curve of an enzyme reaction.svg — fullofstars, Public domain
- Bild: File:Enzyme kinetics curve.png — ImranKhan1992, CC0