Sammanfattning
Aplastisk anemi är ett sällsynt benmärgssviktsyndrom med cytopenier och hypocellulär benmärg utan malign infiltration eller uttalad fibros. Förvärvad aplastisk anemi är vanligen immunmedierad, men diagnosen kräver aktiv uteslutning av hypoplastiskt myelodysplastiskt syndrom (MDS), paroxysmal nokturn hemoglobinuri (PNH), läkemedelsutlöst benmärgsskada och ärftliga benmärgssviktsyndrom. Sjukdomens svårighetsgrad klassificeras enligt Camittakriterierna och styr, tillsammans med ålder, samsjuklighet och donatortillgång, behandlingen [1].
Svår eller mycket svår aplastisk anemi är ett hematologiskt akuttillstånd. Yngre patienter med HLA-identiskt syskon bör i regel genomgå allogen hematopoetisk stamcellstransplantation. Övriga behandlas vanligen med hästderiverat antitymocytglobulin (ATG), ciklosporin och eltrombopag. I den randomiserade RACE-studien ökade tillägg av eltrombopag komplett respons efter tre månader från 10 till 22 procent och total respons efter sex månader från 41 till 68 procent [2]. Denna trippelbehandling är också den svenska nationella förstahandsrekommendationen vid svår och mycket svår sjukdom [3]. Under hela förloppet krävs transfusionsstöd, snabb behandling av infektioner och regelbunden övervakning för recidiv, PNH och klonal utveckling till myelodysplastiskt syndrom eller akut myeloisk leukemi.
Bakgrund och epidemiologi
Aplastisk anemi definieras av perifer cytopeni i minst två cellinjer och hypocellulär benmärg, utan annan förklaring till benmärgssvikten. Termen omfattar både förvärvad immunmedierad sjukdom och ärftliga benmärgssviktsyndrom. Denna artikel fokuserar främst på förvärvad aplastisk anemi hos vuxna, men diagnostiken måste alltid beakta ärftlig sjukdom, även hos patienter som diagnostiseras i vuxen ålder.
Incidensen är ungefär 2 fall per miljon invånare och år i Europa och Nordamerika och två till tre gånger högre i Östasien. Åldersfördelningen är bimodal, med en topp bland barn och unga vuxna och en andra topp bland äldre [4].
I en svensk populationsbaserad studie av 257 patienter diagnostiserade 2000 till 2011 var incidensen 2,35 fall per miljon invånare och år (95 procents konfidensintervall 2,06 till 2,64) och medianåldern 60 år. Femårsöverlevnaden var 90,7 procent vid 0 till 18 års ålder, 90,5 procent vid 19 till 39 år, 70,7 procent vid 40 till 59 år och 38,1 procent från 60 års ålder [5].
Den idiopatiska formen är vanligast och utgör ungefär 70 till 80 procent av alla fall av aplastisk anemi, medan 15 till 20 procent är ärftliga och återstoden har en starkt misstänkt utlösande faktor [3]. Kända associationer omfattar:
- seronegativ hepatit, som föregår ungefär 10 procent av fallen [4]
- cytostatika och joniserande strålning
- vissa läkemedel, exempelvis kloramfenikol, antiepileptika, tyreostatika och sulfonamider
- bensen och vissa organiska lösningsmedel
- immunrelaterade biverkningar av cancerimmunterapi
- autoimmuna sjukdomar, inklusive eosinofil fasciit
- graviditet, där kausaliteten är osäker
- virusinfektioner, framför allt som differentialdiagnos eller tillfällig utlösande faktor
Ett tidsmässigt samband med ett läkemedel är inte tillräckligt för att fastställa kausalitet. Misstänkt läkemedel ska ändå sättas ut när detta är medicinskt möjligt.
Patofysiologi
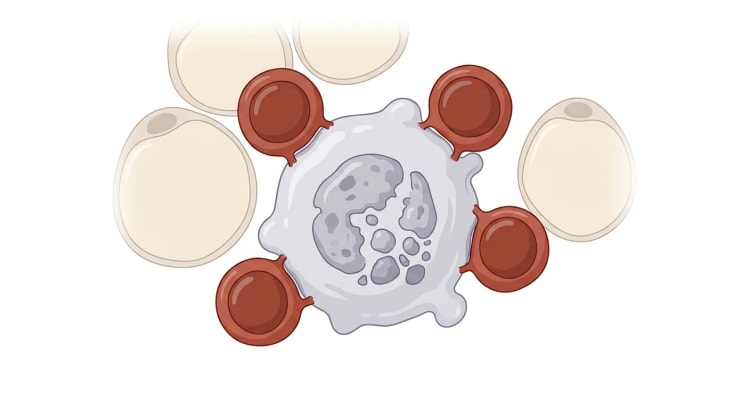
Vid förvärvad aplastisk anemi angriper autoreaktiva cytotoxiska T-lymfocyter hematopoetiska stamceller och progenitorceller. Interferon gamma, tumörnekrosfaktor och andra inflammatoriska signalvägar bidrar till apoptos och hämmad proliferation. Resultatet blir en kraftigt reducerad stamcellspool och fettomvandlad benmärg [6].
Den immunmedierade mekanismen har direkt betydelse för behandlingen. Respons på antitymocytglobulin och ciklosporin förekommer hos majoriteten av behandlade patienter, medan transplantation ersätter den skadade hematopoesen och samtidigt eliminerar eller undertrycker den autoreaktiva immuniteten.
Klonal hematopoes är vanlig och innebär inte automatiskt myelodysplastiskt syndrom. Små PNH-kloner, mutationer i exempelvis PIGA eller BCOR och förvärvad förlust av vissa HLA-alleler kan representera kloner som undkommit immunangreppet. Mutationer i exempelvis RUNX1, ASXL1 eller gener för splitsningsfaktorer ger däremot ökad misstanke om kommande myeloisk neoplasi, särskilt om klonen växer eller kombineras med morfologisk dysplasi eller cytogenetiska avvikelser.
Klinisk bild
Symtomen orsakas av cytopenierna och kan utvecklas under dagar till månader.
Anemi
Vanliga symtom är trötthet, dyspné, hjärtklappning, yrsel och nedsatt fysisk kapacitet. Retikulocytopeni är typisk. Ikterus och splenomegali talar emot isolerad aplastisk anemi och bör väcka misstanke om hemolys, PNH, leversjukdom eller annan hematologisk sjukdom.
Trombocytopeni
Petekier, blåmärken, slemhinneblödning, menorragi och långdragen blödning efter mindre trauma är vanligt. Intrakraniell eller gastrointestinal blödning är mindre vanlig men potentiellt dödlig.
Neutropeni
Feber kan vara enda tecknet på infektion. Djup och långvarig neutropeni medför särskilt hög risk för gramnegativ sepsis och invasiv mögelinfektion. Infektionsrisken är störst vid neutrofiler under 0,2 × 10⁹/L.
Lymfadenopati, uttalad splenomegali, skelettsmärta eller konstitutionella symtom är atypiska och talar för alternativ diagnos.
Utredning och diagnostik
Utredning och initial understödjande behandling ska ske parallellt. Vid svår neutropeni, blödning eller transfusionsbehov bör patienten tidigt diskuteras med ett centrum med särskild erfarenhet av benmärgssvikt.
Inledande utredning
Anamnesen ska omfatta tidigare blodvärden, infektioner, hepatit, autoimmunitet, läkemedel, naturpreparat, alkohol, droger, kemikalier, strålning och tidigare cytostatikabehandling. Efterfråga familjehistoria med cytopenier, leukemi, myelodysplastiskt syndrom, lungfibros, levercirros, tidig gråhårighet eller medfödda missbildningar.
Basutredningen bör innehålla:
- blodstatus med differentialräkning
- absolut retikulocyttal
- blodutstryk
- leverstatus, kreatinin, elektrolyter, laktatdehydrogenas, bilirubin och haptoglobin
- ferritin, järnmättnad, vitamin B12, folat och vid relevant misstanke koppar
- direkt antiglobulintest, antinukleära antikroppar och immunglobulinnivåer [3]
- hepatit B, hepatit C, hiv, cytomegalvirus och Epstein-Barr-virus, samt polymeraskedjereaktion för hepatit E vid pågående eller tidigare leverpåverkan [3]
- graviditetstest när relevant
- högsensitiv flödescytometri för PNH-klon
- benmärgsaspirat och benmärgsbiopsi, enligt svenska riktlinjer biopsi från två lokaler [3]
- konventionell karyotypering med FISH riktad mot kromosom 7 (monosomi 7, del(7q) och der(1;7)) hos alla patienter, kompletterad med bred myeloisk sekvenseringspanel för somatiska varianter hos patienter som är aktuella för annan behandling än enbart understödjande [3]
- HLA-typning av patient och tänkbar syskondonator redan vid diagnos hos alla som kan bli aktuella för transplantation [3]
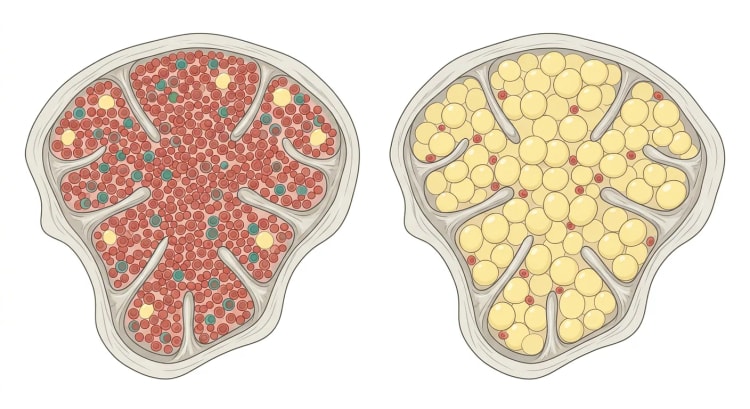
Benmärgsbiopsin ska vara tillräckligt lång och representativ. Aspiratet kan vara sparsamt och svårbedömt. Cellulariteten måste värderas i relation till ålder och provkvalitet. Fokal kvarvarande hematopoes utesluter inte aplastisk anemi.
Benmärgsfynd
Typiska fynd är:
- uttalad hypocellularitet med fettomvandling
- reduktion av samtliga hematopoetiska cellinjer
- frånvaro av malign infiltration
- ingen eller obetydlig retikulinfibros
- inga säkra dysplastiska förändringar som förklarar cytopenierna
- vanligen inga ökade blaster
Megakaryocyter är ofta kraftigt reducerade eller saknas. Relativt bevarade eller dysplastiska megakaryocyter talar mer för hypoplastiskt myelodysplastiskt syndrom.
Svårighetsgradering
Klassifikationen bygger på benmärgscellularitet och perifera blodvärden.
| Kategori | Benmärg | Perifera kriterier |
|---|---|---|
| Icke svår aplastisk anemi | Hypocellulär benmärg, kriterier för svår sjukdom saknas | Cytopeni i minst två linjer |
| Svår aplastisk anemi | Cellularitet under 25 procent, eller 25 till 50 procent med mindre än 30 procent kvarvarande hematopoetiska celler | Minst två av följande: neutrofiler under 0,5 × 10⁹/L, trombocyter under 20 × 10⁹/L, retikulocyter under 20 × 10⁹/L med manuell metod eller under cirka 60 × 10⁹/L med automatiserad metod |
| Mycket svår aplastisk anemi | Som vid svår aplastisk anemi | Kriterier för svår sjukdom samt neutrofiler under 0,2 × 10⁹/L |
Retikulocytgränsen påverkas av analysmetod. Laboratoriets metod och referensintervall måste därför beaktas. Svenska riktlinjer anger en benmärgscellularitet under 30 procent som diagnoskriterium och påpekar att gränsen är svår att tillämpa hos äldre, eftersom cellhalten sjunker med åldern [3].
Utredning av ärftlig benmärgssvikt
Ärftlig sjukdom ska övervägas hos alla barn, ungdomar och yngre vuxna, men även hos äldre med suggestiv anamnes. Avsaknad av typiska missbildningar eller familjehistoria utesluter inte genetisk sjukdom [7]. Svenska riktlinjer rekommenderar genpanel för ärftlig benmärgssvikt hos alla patienter under ungefär 45 års ålder och hos dem med familjehistoria av benmärgssvikt eller myelodysplastiskt syndrom [3].
Utredningen kan omfatta:
- kromosombrottstest med diepoxibutan eller mitomycin C för Fanconis anemi
- telomerlängd med validerad metod vid misstanke om telomerbiologisk sjukdom
- germlineanalys med panel för benmärgssvikt och predisposition för myeloisk neoplasi
- riktad utredning för exempelvis GATA2-brist, Shwachman-Diamonds syndrom eller SAMD9- och SAMD9L-relaterad sjukdom
Blod kan vara olämpligt för germlineanalys på grund av somatisk klonalitet. Genetiskt laboratorium bör avgöra om DNA från hudfibroblaster eller annan icke hematopoetisk vävnad behövs. Diagnosen påverkar val av konditionering, donatorutredning, cancerövervakning och lämpligheten av immunhämmande behandling. Vid påvisad ärftlig sjukdom ska genetisk vägledning erbjudas patienten och familjen, och en tänkbar familjedonator måste analyseras för samma variant före transplantation, eftersom flera av tillstånden nedärvs autosomalt dominant [3].
PNH-analys
PNH-kloner påvisas med högsensitiv flödescytometri, helst med FLAER och analys av minst två glykosylfosfatidylinositolbundna markörer i granulocyter och monocyter. Erytrocytanalys kan underskatta klonstorleken efter transfusion eller vid pågående hemolys.
PNH-kloner förekommer hos omkring 25 till 62 procent (median 40 procent) av patienter med förvärvad aplastisk anemi [8]. Små kloner stödjer en immunmedierad genes men kräver vanligen ingen komplementhämmande behandling. Klonstorlek, laktatdehydrogenas och hemolystecken ska följas, eftersom vissa kloner expanderar över tid. Expertkonsensus rekommenderar flödescytometri minst en gång per år när en klon påvisats och minst vartannat till vart tredje år när screeningen varit negativ [8].
Praktisk diagnostisk algoritm
flowchart TD
A["Cytopeni i minst<br>två cellinjer"] --> B["Blodstatus, retikulocyter,<br>utstryk och hemolysprover"]
B --> C["Benmärgsaspirat och<br>biopsi med cytogenetik"]
C --> D["Hypocellulär benmärg<br>utan infiltration"]
D --> E["Uteslut läkemedel,<br>infektion, bristtillstånd<br>och hypoplastiskt MDS"]
E --> F["PNH-analys och bedömning<br>av ärftlig benmärgssvikt"]
F --> G["Klassificera enligt<br>Camittakriterier"]
G -->|"Svår eller mycket svår"| H["Akut donatorsökning<br>och behandlingsbeslut"]
G -->|"Icke svår"| I["Bedöm symtom,<br>transfusionsbehov<br>och progression"]
Diagnostisk gång vid misstänkt aplastisk anemi. Cytopeni i minst två cellinjer leder via benmärgsundersökning och aktiv uteslutning av andra orsaker till klassificering enligt Camittakriterierna, som avgör hur brådskande donatorsökning och behandlingsbeslut är [1].
Differentialdiagnoser
| Differentialdiagnos | Fynd som talar för diagnosen |
|---|---|
| Hypoplastiskt myelodysplastiskt syndrom | Dysgranulopoes, dysplastiska megakaryocyter, ringsideroblaster, ökade blaster, CD34-positiva celler över 1 procent vid immunhistokemi, MDS-definierande cytogenetik eller molekylär profil [3] |
| Paroxysmal nokturn hemoglobinuri | Stor PNH-klon, intravaskulär hemolys, hemoglobinuri, buksmärta eller trombos på ovanlig lokal |
| Fanconis anemi | Kromosombrott, kortvuxenhet, pigmentförändringar, skelettavvikelser eller cancerpredisposition |
| Telomerbiologisk sjukdom | Mycket korta telomerer, lungfibros, leverfibros, nageldystrofi, leukoplaki eller tidig gråhårighet |
| Akut leukemi eller lymfom | Blaster, organomegali, lymfadenopati eller fokal benmärgsinfiltration |
| Hårcellsleukemi | Splenomegali, monocytopeni, fibrotisk benmärg och klonal B-cellspopulation |
| Storgranulär lymfocytleukemi | Ihållande expansion av stora granulära lymfocyter, klonal T-cellsreceptor och ofta autoimmunitet |
| Hemofagocyterande lymfohistiocytos | Feber, splenomegali, hyperferritinemi, höga triglycerider och systemisk inflammation |
| Megaloblastisk anemi eller kopparbrist | Makrocytos, neurologiska symtom, typiska biokemiska brister och vanligen hypercellulär eller dysplastisk benmärg |
| Infektionsutlöst benmärgshämning | Tidsmässigt samband, riktad mikrobiologisk diagnostik och ofta spontan återhämtning |
| Läkemedelsutlöst eller toxisk benmärgsskada | Relevant exponering och förbättring efter utsättning, även om återhämtningen kan vara långsam |
| Isolerad aplasi av en cellinje | Endast en cellinje drabbad, till exempel ren erytrocytaplasi eller ren granulocytaplasi, med i övrigt bevarad benmärg [3] |
Myelodysplastiskt syndrom ska inte diagnostiseras enbart på grund av en åldersrelaterad somatisk mutation. Morfologi, cytogenetik, klonstorlek och förlopp måste vägas samman.
Behandling
Behandlingsstrategi
Valet mellan transplantation och immunhämmande behandling ska fattas tidigt. HLA-typning av patient och syskon samt sökning efter obesläktad donator bör inledas redan under diagnostiken vid svår sjukdom. Varje patient där remissionssyftande behandling planeras ska snarast diskuteras med ett transplantationscentrum, och både transplanterade och immunhämmande behandlade patienter bör rapporteras till EBMT-registret [3].
- Yngre patient med svår eller mycket svår aplastisk anemi och HLA-identiskt syskon: allogen transplantation är förstahandsval.
- Patient utan lämpligt syskon eller med hög transplantationsrisk: häst-ATG, ciklosporin och eltrombopag.
- Ung patient med snabbt tillgänglig fullt matchad obesläktad donator: primär transplantation kan övervägas vid expertcentrum, särskilt vid livshotande infektion eller mycket svår sjukdom.
- Icke svår sjukdom: observation om blodvärdena är stabila och patienten saknar betydande symtom, transfusionsbehov och allvarlig neutropeni.
- Transfusionsberoende eller progredierande icke svår sjukdom: aktiv behandling, vanligen immunhämmande behandling.
Svenska riktlinjer anger allogen transplantation från HLA-identiskt syskon som förstahandsval hos patienter utan betydande samsjuklighet upp till 50 års ålder vid mycket svår och upp till 40 års ålder vid svår aplastisk anemi. Primär transplantation från obesläktad donator anges som ett alternativ vid mycket svår sjukdom under ungefär 35 års ålder om en mycket väl matchad donator (10/10 eller 12/12) kan tas fram snabbt, ungefär åtta veckor från diagnos, medan mismatchad eller haploidentisk donator inte rekommenderas i första linjen [3]. Biologisk ålder, samsjuklighet, infektioner och centrumets resultat väger dock tyngre än en absolut kronologisk gräns. Även äldre patienter kan tolerera full immunhämmande behandling. I en studie av patienter från 60 års ålder tolererades immunhämmande behandling med ATG och ciklosporin, med eller utan eltrombopag, jämförbart med yngre, och överlevnaden bland dem som svarade liknade yngres, men den totala överlevnaden var sämre och recidiv och klonal utveckling vanligare [9].
flowchart TD
A["Svår eller mycket svår<br>aplastisk anemi?"] -->|Nej| B["Transfusionsberoende<br>eller progression?"]
B -->|Nej| C["Observation med<br>täta blodvärden"]
B -->|Ja| D["Häst-ATG, ciklosporin<br>och eltrombopag"]
A -->|Ja| E["HLA-typa patient<br>och syskon, starta<br>donatorsökning"]
E --> F["HLA-identiskt syskon,<br>patienten transplantabel?"]
F -->|Ja| G["Allogen transplantation,<br>benmärg som källa"]
F -->|Nej| H["Ung patient, snabbt<br>tillgänglig matchad<br>obesläktad donator?"]
H -->|Ja| I["Primär transplantation<br>vid expertcentrum"]
H -->|Nej| D
D --> J["Respons vid<br>sex månader?"]
J -->|Ja| K["Fortsatt ciklosporin,<br>långsam nedtrappning"]
J -->|Nej| L["Ompröva diagnosen,<br>bedöm transplantation<br>eller andra linjen"]
Behandlingsval vid förvärvad aplastisk anemi. Svårighetsgrad, donatortillgång och patientens transplantationslämplighet avgör valet mellan allogen transplantation och immunhämmande trippelbehandling, medan responsen vid sex månader styr fortsättningen [1].
Allogen hematopoetisk stamcellstransplantation
Transplantation ger möjlighet till bot men medför risk för transplantatsvikt, transplantationsrelaterad mortalitet och akut eller kronisk transplantat-mot-värd-sjukdom (graft versus host disease, GVHD). Benmärg är den föredragna stamcellskällan vid aplastisk anemi, eftersom perifera stamceller medför mer kronisk GVHD utan någon önskvärd antileukemisk effekt [10].
Donatorprioriteringen är vanligen:
- HLA-identiskt syskon.
- Fullt matchad obesläktad donator.
- Haploidentisk familjedonator eller annan alternativ donator vid erfarenhet av sådan transplantation.
En obesläktad donator bör vara matchad minst 8/8 (HLA-A, -B, -C och -DRB1 på allelnivå) och helst 10/10 med DQB1. Ung donator och överensstämmande cytomegalvirusserostatus föredras, och kvinnlig donator till manlig mottagare bör undvikas. Vid misstänkt ärftlig sjukdom utan påvisad variant bör besläktad donator undvikas [3].
Resultaten efter obesläktad och haploidentisk transplantation har förbättrats. En systematisk översikt av retrospektiva studier fann bättre total överlevnad (femårsöverlevnad; poolad oddskvot 0,44; 95 procents konfidensintervall 0,23 till 0,85) efter primär alternativ donatortransplantation än efter immunhämmande behandling, men underlaget var övervägande pediatriskt, selekterat och icke randomiserat [11]. Beslut om primär obesläktad eller haploidentisk transplantation bör därför fattas vid transplantationscentrum.
Konditioneringen är icke myeloablativ eller reducerad och anpassas efter ålder, donator och eventuell ärftlig benmärgssvikt. Vid HLA-identiskt syskon har cyklofosfamid totalt 200 mg/kg tillsammans med ATG varit en etablerad regim hos yngre patienter. Fludarabinbaserade regimer används ofta för äldre patienter och vid alternativ donator.
Svenska riktlinjer anger till patienter under 40 år med syskondonator cyklofosfamid 50 mg/kg per dygn i 4 dygn tillsammans med kaninderiverat ATG 3,75 mg/kg per dygn i 2 dygn eller alemtuzumab. Till patienter över 40 år med syskondonator och vid obesläktad donator anges fludarabin 30 mg/m² per dygn i 4 dygn och cyklofosfamid 30 mg/kg per dygn i 4 dygn med kaninderiverat ATG, och vid obesläktad donator dessutom helkroppsbestrålning 2 Gy. Profylax mot akut GVHD ges med ciklosporin och metotrexat, och ciklosporin ges i minst 12 månader efter transplantationen eftersom patienter med aplastisk anemi inte har någon nytta av GVHD [3].
Immunhämmande trippelbehandling
Hästderiverat ATG är bättre dokumenterat än kaninderiverat ATG som primär behandling. I en randomiserad studie var responsen efter sex månader 68 procent med häst-ATG och 37 procent med kanin-ATG. Treårsöverlevnaden var också högre med hästpreparatet [12].
Eltrombopag stimulerar kvarvarande hematopoetiska stamceller via trombopoetinreceptorn. I RACE-studien gav kombinationen häst-ATG, ciklosporin och eltrombopag snabbare och djupare respons än ATG och ciklosporin utan tydlig ökning av allvarliga biverkningar [2].
| Läkemedel | Dos | Kommentar |
|---|---|---|
| Hästderiverat antitymocytglobulin | 40 mg/kg intravenöst en gång dagligen i 4 dagar, som infusion under 12 till 18 timmar | Ges inneliggande med premedicinering och övervakning. Om hästpreparat saknas eller är olämpligt anger svenska riktlinjer kaninderiverat ATG 3,75 mg/kg per dygn i 5 dagar eller antilymfocytglobulin 5 mg/kg per dygn i 5 dagar [3] |
| Ciklosporin | 5 mg/kg per dygn peroralt, uppdelat på 2 doser, med individuell dosjustering | Svenska riktlinjer anger måldalvärde 125 till 175 mikrogram/L med kromatografisk metod och 175 till 225 mikrogram/L med immunkemisk metod, full dos i ett år och därefter nedtrappning med 5 till 10 procent av startdosen per månad med planerad utsättning vid 24 månader [3]. Den NIH-studerade dosen var 10 mg/kg per dygn justerad mot dalvärde 200 till 400 mikrogram/L. Lägre startdos krävs ofta vid hög ålder, njursvikt eller interaktioner |
| Eltrombopag | 150 mg peroralt en gång dagligen från dag 1 och under 6 månader vid trippelbehandling i första linjen | Patienter som uppnått komplett respons kan avsluta redan vid 3 månader [3]. Den godkända doseringen vid refraktär sjukdom är 50 mg dagligen, 25 mg vid öst- eller sydostasiatisk härkomst, med upptrappning om 50 mg varannan vecka till högst 150 mg dagligen; behandlingen ska inte påbörjas vid känd kromosom 7-avvikelse och ska avslutas om hematologisk respons uteblir efter 16 veckor [13] |
| Prednisolon | 1 till 2 mg/kg per dygn dag 1 till 5 med start 30 minuter före ATG, därefter 1 mg/kg till dag 14 och nedtrappning under följande 14 dagar | Används för att förebygga eller behandla serumsjuka, inte som egen behandling av aplastisk anemi. Syrahämmande behandling ges under steroidbehandlingen [3] |
Dosering och tillgänglighet varierar mellan länder. Häst-ATG har periodvis haft begränsad tillgänglighet i Europa. Svensk produktinformation och lokala hematologiska protokoll måste kontrolleras innan ordination.
ATG kan orsaka feber, hypotension, bronkospasm, anafylaxi, leverpåverkan, serumsjuka och hjärthändelser. Ciklosporin kan orsaka njurfunktionsnedsättning, hypertoni, tremor, elektrolytrubbningar, gingival hyperplasi och läkemedelsinteraktioner. Kontrollera kreatinin, blodtryck, magnesium, kalium, leverprover och ciklosporinkoncentration regelbundet.
Eltrombopag ska tas åtskilt från antacida, järn, kalcium och andra polyvalenta katjoner. Leverprover ska följas. Benmärg och cytogenetik bör bedömas före behandlingen och återkommande under uppföljningen.
Svenska riktlinjer definierar komplett respons som trombocyter över 150 × 10⁹/L, hemoglobin över 120 g/L och neutrofiler över 1,5 × 10⁹/L, och partiell respons som trombocyter över 20 × 10⁹/L och hemoglobin över 80 g/L utan transfusion samt neutrofiler över 0,5 × 10⁹/L, bibehållet i minst en månad. Långtidsöverlevnaden skiljer sig inte mellan komplett och partiell respons efter trippelbehandling, varför byte till andra linjens behandling inte brådskar hos den som uppnått partiell respons. Utebliven partiell respons efter fyra månader bör däremot leda till att andra linjens behandling övervägs [3].
Hematologisk respons bedöms normalt efter tre och sex månader. Tidig utsättning av ciklosporin ökar recidivrisken. Efter stabil maximal respons fortsätts behandlingen ofta minst 12 månader och trappas därefter långsamt ned under ytterligare omkring ett år. Exakt strategi individualiseras efter blodvärden, njurfunktion och återkommande cytopeni.
{
  "$schema": "https://vega.github.io/schema/vega-lite/v5.json",
  "width": "container",
  "height": 260,
  "data": {
    "values": [
      {"utfall": "Komplett respons vid 3 månader", "arm": "Häst-ATG och ciklosporin", "andel": 10},
      {"utfall": "Komplett respons vid 3 månader", "arm": "Häst-ATG, ciklosporin och eltrombopag", "andel": 22},
      {"utfall": "Total respons vid 6 månader", "arm": "Häst-ATG och ciklosporin", "andel": 41},
      {"utfall": "Total respons vid 6 månader", "arm": "Häst-ATG, ciklosporin och eltrombopag", "andel": 68}
    ]
  },
  "transform": [{"calculate": "datum.andel + ' %'", "as": "etikett"}],
  "encoding": {
    "y": {
      "field": "utfall",
      "type": "nominal",
      "sort": ["Komplett respons vid 3 månader", "Total respons vid 6 månader"],
      "title": null,
      "axis": {"labelLimit": 220, "labelFontSize": 13, "ticks": false, "domain": false}
    },
    "yOffset": {"field": "arm", "sort": ["Häst-ATG och ciklosporin", "Häst-ATG, ciklosporin och eltrombopag"]},
    "x": {
      "field": "andel",
      "type": "quantitative",
      "title": "Andel av patienterna (%)",
      "scale": {"domain": [0, 100]},
      "axis": {"values": [0, 25, 50, 75, 100], "labelFontSize": 12, "titleFontSize": 12, "grid": true}
    },
    "color": {
      "field": "arm",
      "type": "nominal",
      "scale": {"domain": ["Häst-ATG och ciklosporin", "Häst-ATG, ciklosporin och eltrombopag"], "range": ["#dedee5", "#0e7490"]},
      "legend": {"title": null, "orient": "top", "direction": "vertical", "labelFontSize": 12, "labelLimit": 320, "symbolType": "square"}
    }
  },
  "layer": [
    {"mark": {"type": "bar", "cornerRadiusEnd": 2, "height": {"band": 0.85}}},
    {
      "mark": {"type": "text", "align": "left", "dx": 6, "fontSize": 12},
      "encoding": {"text": {"field": "etikett"}, "color": {"value": "#444444"}}
    }
  ],
  "config": {"view": {"stroke": null}}
}
Hematologisk respons i den randomiserade RACE-studien, där 197 tidigare obehandlade patienter med svår aplastisk anemi lottades till häst-ATG och ciklosporin med eller utan eltrombopag. Tillägget av eltrombopag ökade både komplett respons vid tre månader och total respons vid sex månader, och mediantiden till första respons var 3,0 månader mot 8,8 månader [2].
Understödjande behandling
Erytrocyttransfusion ges efter symtom och klinisk situation, ofta med riktvärde hemoglobin omkring 70 till 80 g/L hos stabil patient. Trombocyttransfusion ges profylaktiskt vanligen vid trombocyter under 10 × 10⁹/L, men högre gränser används vid feber, infektion, blödning eller invasivt ingrepp. Under pågående immunhämmande behandling anger svenska riktlinjer målet trombocyter över 20 × 10⁹/L [3].
Använd leukocytreducerade och bestrålade blodkomponenter. Bestrålade komponenter rekommenderas under hela den immunhämmande behandlingen och minst 6 månader efter att den avslutats, på grund av risken för transfusionsorsakad GVHD [3]. Undvik om möjligt riktade donationer från potentiella stamcellsdonatorer. HLA-matchade eller korstestade trombocyter kan behövas vid alloimmunisering och transfusionsrefraktäritet.
Feber under neutropeni ska handläggas som neutropen sepsis med omedelbar odling och intravenös bredspektrumantibiotika. Rutinmässig antibakteriell profylax rekommenderas inte, men profylax mot gramnegativa bakterier kan övervägas vid neutrofiler under 0,2 × 10⁹/L [3]. Vid långvarig djup neutropeni behövs profylax mot mögelsvamp enligt lokalt protokoll, och vid feber under långvarig svår neutropeni är datortomografi av lungorna och tidigt insatt svampbehandling indicerad [3]. Pneumocystisprofylax bör ges efter ATG, helst med ett alternativ till trimetoprim och sulfametoxazol om ytterligare benmärgshämning är ett problem. Antiviral profylax övervägs efter graden av T-cellsdepletion.
Granulocytkolonistimulerande faktor (G-CSF) ska inte ges rutinmässigt. En metaanalys av nio randomiserade studier med 719 deltagare visade ingen säker förbättring av överlevnad, respons, infektioner eller recidiv när hematopoetiska tillväxtfaktorer lades till immunhämmande behandling [14]. Kortvarig användning kan övervägas vid allvarlig infektion och utebliven neutrofil återhämtning. Svenska riktlinjer anger att G-CSF 5 mikrogram/kg per dygn under en månad efter ATG kan övervägas vid nydiagnostiserad mycket svår aplastisk anemi, eftersom stegring av neutrofiltalet har prognostisk betydelse för respons på immunhämmande behandling [3].
Levande vacciner ska inte ges under pågående immunhämmande behandling. Patienter med aplastisk anemi bör få årlig influensavaccination enligt Folkhälsomyndighetens rekommendationer, och äldre patienter dessutom pneumokockvaccination. Efter allogen transplantation vaccineras patienten enligt riktlinjerna från European Conference on Infections in Leukaemia (ECIL) [3].
Höga järnnivåer är förknippade med både ökad transplantationsrelaterad mortalitet och sämre märgfunktion. Kelerande behandling kan därför övervägas tidigt hos transfusionsberoende patienter, vägt mot biverkningarna av tillgängliga preparat [3].
Tabellen sammanfattar riktvärdena för transfusion, komponentval, infektionsprofylax och övrig understödjande behandling under hela sjukdomsförloppet.
| Åtgärd | Riktvärde | Kommentar |
|---|---|---|
| Erytrocyttransfusion | Hemoglobin omkring 70 till 80 g/L hos stabil patient | Symtom, samsjuklighet och klinisk situation styr den enskilda transfusionen |
| Profylaktisk trombocyttransfusion | Trombocyter under 10 × 10⁹/L | Högre gräns vid feber, infektion, pågående blödning eller invasivt ingrepp; under immunhämmande behandling anges mål över 20 × 10⁹/L i svenska riktlinjer |
| Val av blodkomponent | Leukocytreducerade och bestrålade komponenter | Bestrålade komponenter under och minst 6 månader efter avslutad immunhämmande behandling; undvik riktade donationer från potentiella stamcellsdonatorer; HLA-matchade eller korstestade trombocyter vid alloimmunisering |
| Feber under neutropeni | Odling och intravenös bredspektrumantibiotika omedelbart | Handläggs som neutropen sepsis |
| Antibakteriell profylax | Ingen rutinmässig användning | Profylax mot gramnegativa bakterier kan övervägas vid neutrofiler under 0,2 × 10⁹/L |
| Svampprofylax | Vid långvarig djup neutropeni | Riktad mot mögelsvamp enligt lokalt protokoll; datortomografi av lungorna och tidig svampbehandling vid feber under långvarig svår neutropeni |
| Pneumocystisprofylax | Efter ATG-behandling | Alternativ till trimetoprim och sulfametoxazol föredras när ytterligare benmärgshämning är ett problem |
| Antiviral profylax | Efter graden av T-cellsdepletion | Individuell bedömning |
| G-CSF | Ingen rutinmässig användning | Kortvarig användning kan övervägas vid allvarlig infektion med utebliven neutrofil återhämtning [14] |
| Vaccination | Inga levande vacciner under immunhämmande behandling | Årlig influensavaccination, pneumokockvaccination till äldre, ECIL-schema efter transplantation |
| Järnkelering | Vid transfusionsorsakad järninlagring | Kan övervägas tidigt hos transfusionsberoende patienter, vägt mot preparatens biverkningar |
Refraktär eller recidiverande sjukdom
Refraktär svår aplastisk anemi definieras vanligen som kvarstående svår sjukdom sex månader efter immunhämmande behandling. Diagnosen ska då omprövas, särskilt avseende hypoplastiskt myelodysplastiskt syndrom, ärftlig benmärgssvikt och klonal utveckling.
Transplantationslämpliga patienter med matchad obesläktad eller alternativ donator bör bedömas för transplantation. För övriga alternativ finns:
- återinsättning eller dosökning av ciklosporin vid recidiv
- andra kuren ATG och ciklosporin
- eltrombopag om det inte redan ingått
- alemtuzumab i selekterade fall
- androgenbehandling, främst vid telomerbiologisk sjukdom eller när etablerad behandling inte är möjlig
- klinisk studie
Responsen på en andra ATG-kur är bättre vid recidiv än vid primär refraktäritet. Vid refraktär sjukdom är responsen omkring 30 till 35 procent [15]. Alemtuzumab gav sexmånadersrespons hos 43 procent av 42 patienter med recidiverad svår aplastisk anemi, men endast 14 procent (6 av 42) hade varaktig respons utan ytterligare sjukdomsriktad behandling vid en medianuppföljning på cirka sex år. Långvarig CD4-lymfopeni och opportunistiska infektioner är viktiga risker [16].
Cyklofosfamid i hög dos utan stamcellsstöd rekommenderas inte rutinmässigt på grund av långvarig aplasi och allvarliga svampinfektioner.
Graviditet
Handläggningen kräver samarbete mellan hematolog, specialistmödravård, anestesi och transfusionsmedicin. Transplantation genomförs inte under pågående graviditet. Ciklosporin kan övervägas, medan erfarenheten av ATG och eltrombopag under graviditet är begränsad.
Transfusionsbehovet ska balanseras mot risken för HLA-alloimmunisering. Vaginal förlossning är vanligen att föredra. En översikt anger trombocyter över 20 × 10⁹/L som praktiskt mål inför vaginal förlossning och över 50 × 10⁹/L inför kejsarsnitt, men målen måste individualiseras efter blödning och obstetrisk situation [17].
Uppföljning och prognos
Efter ATG krävs initialt täta kontroller av blodstatus, retikulocyter, kreatinin, leverprover, blodtryck och ciklosporinkoncentration. Vid stabil respons kan intervallet successivt förlängas.
Respons efter immunhämmande behandling kan komma långsamt. Utebliven förbättring efter tre månader innebär inte alltid behandlingssvikt, men vid mycket svår neutropeni, okontrollerad infektion eller klinisk försämring kan tidigare byte av strategi behövas.
Efter behandling med ATG, ciklosporin och eltrombopag har recidiv rapporterats hos omkring 30 till 40 procent av dem som initialt svarat. I en långtidsuppföljning var den kumulativa recidivfrekvensen 39 procent efter fyra år. Två tredjedelar svarade på återinsatt ciklosporin, med eller utan eltrombopag [18].
Långtidsuppföljningen ska omfatta:
- blodstatus och retikulocyter
- laktatdehydrogenas och hemolysmarkörer
- PNH-flödescytometri, minst en gång per år om en klon finns och minst vartannat till vart tredje år om screeningen varit negativ [8]
- benmärgsundersökning vid försämrade blodvärden, nytillkommen makrocytos eller avvikande blodutstryk
- cytogenetik med FISH riktad mot kromosom 7 vid 3 och 6 månader efter start av immunhämmande trippelbehandling [3]
- ferritin och bedömning av transfusionsorsakad järninlagring
- njurfunktion och blodtryck under ciklosporin
- sena komplikationer efter transplantation, inklusive kronisk GVHD, endokrin påverkan och sekundär malignitet
Klonal utveckling förekommer hos ungefär 10 till 15 procent efter immunhämmande behandling. I en kohort med 663 patienter utvecklade 14 procent cytogenetisk eller morfologisk klonal evolution. Femårsöverlevnaden efter högriskutveckling var 37 procent, jämfört med 94 procent efter lågriskavvikelse. Monosomi 7, komplex karyotyp, ökade blaster och manifest myeloisk neoplasi ska föranleda snabb transplantationsbedömning [19].
Isolerad trisomi 8 eller deletion 13q utan dysplasi behöver däremot inte innebära myelodysplastiskt syndrom. Fyndet kräver tät uppföljning och integrerad bedömning av morfologi, cytogenetik och molekylär utveckling.
Prognosen är numera god för många yngre patienter som transplanteras tidigt från matchad donator och för patienter som svarar på immunhämmande behandling. Ogynnsamma faktorer är hög ålder, svår samsjuklighet, mycket svår neutropeni, pågående invasiv infektion, utebliven respons, monosomi 7, komplex karyotyp och utveckling av myelodysplastiskt syndrom eller akut myeloisk leukemi.
Källor
- Kulasekararaj A, Cavenagh J, Dokal I m.fl. Guidelines for the diagnosis and management of adult aplastic anaemia: A British Society for Haematology Guideline. British Journal of Haematology 2024. PMID: 38247114
- Peffault de Latour R, Kulasekararaj A, Iacobelli S m.fl. Eltrombopag Added to Immunosuppression in Severe Aplastic Anemia. New England Journal of Medicine 2022. PMID: 34986284
- Ljungman P, Lenhoff S, Vaht K. Utredning och behandling av aplastisk anemi hos vuxna. Riktlinjer från Svenska gruppen för stamcellstransplantation (SBMTG), version 2023-02-13. https://www.sfhem.se/upl/files/201879.pdf
- Peslak SA, Olson T, Babushok DV. Diagnosis and Treatment of Aplastic Anemia. Current Treatment Options in Oncology 2017. PMID: 29143887
- Vaht K, Göransson M, Carlson K m.fl. Incidence and outcome of acquired aplastic anemia: real world data from patients diagnosed in Sweden from 2000 to 2011. Haematologica 2017;102:1683-1690. PMID: 28751565
- Young NS, Bacigalupo A, Marsh JCW. Aplastic Anemia: Pathophysiology and Treatment. Biology of Blood and Marrow Transplantation 2010. PMID: 19782144
- West AH, Churpek JE. Old and new tools in the clinical diagnosis of inherited bone marrow failure syndromes. Hematology American Society of Hematology Education Program 2017. PMID: 29222240
- Wong RSM, Ho Jang J, Wong LLL m.fl. Monitoring and Treatment of Paroxysmal Nocturnal Hemoglobinuria in Patients with Aplastic Anemia in Asia: An Expert Consensus. International Journal of Molecular Sciences 2024. PMID: 39596227
- Prabahran A, Durrani J, Coelho Da Silva J m.fl. Safety and efficacy of immunosuppressive therapy for elderly patients with severe aplastic anaemia. British Journal of Haematology 2024. PMID: 39021060
- Georges GE, Storb R. Hematopoietic stem cell transplantation for acquired aplastic anemia. Current Opinion in Hematology 2016. PMID: 27607445
- Alotaibi H, Aljurf M, de Latour R m.fl. Upfront Alternative Donor Transplant versus Immunosuppressive Therapy in Patients with Severe Aplastic Anemia Who Lack a Fully HLA Matched Related Donor: Systematic Review and Meta Analysis of Retrospective Studies. Transplantation and Cellular Therapy 2022. PMID: 34649020
- Scheinberg P, Nunez O, Weinstein B m.fl. Horse versus rabbit antithymocyte globulin in acquired aplastic anemia. New England Journal of Medicine 2011. PMID: 21812672
- Europeiska läkemedelsmyndigheten. Revolade (eltrombopag). Summary of Product Characteristics, bilaga I till produktinformationen i det europeiska offentliga utredningsprotokollet. Hämtad 2026-09-19. https://www.ema.europa.eu/en/documents/product-information/revolade-epar-product-information_en.pdf
- Wang A, Su D, Luo J m.fl. Long term effects of hematopoietic growth factors in aplastic anemia patients treated with immunosuppression: Meta analysis of randomized controlled trials. Medicine 2022. PMID: 36281138
- Marsh JC, Kulasekararaj AG. Management of the refractory aplastic anemia patient: what are the options? Blood 2013. PMID: 24052548
- Aggarwal N, Manley AL, Shalhoub R m.fl. Alemtuzumab in Relapsed Immune Severe Aplastic Anemia: Long Term Results of a Phase II Study. American Journal of Hematology 2023. PMID: 37021397
- Riveros Perez E, Hermesch AC, Barbour LA m.fl. Aplastic anemia during pregnancy: a review of obstetric and anesthetic considerations. International Journal of Women's Health 2018. PMID: 29535558
- Patel BA, Groarke EM, Lotter J m.fl. Long term outcomes in patients with severe aplastic anemia treated with immunosuppression and eltrombopag: a phase 2 study. Blood 2022. PMID: 34525188
- Groarke EM, Patel BA, Shalhoub R m.fl. Predictors of clonal evolution and myeloid neoplasia following immunosuppressive therapy in severe aplastic anemia. Leukemia 2022. PMID: 35896822