Sammanfattning
Familjär hyperkolesterolemi, FH, är en autosomalt dominant ärftlig sjukdom som ger livslångt förhöjt LDL-kolesterol och tidig aterosklerotisk hjärt-kärlsjukdom. Heterozygot FH drabbar ungefär 1 av 300, men i Sverige har bara en liten del av de förväntade fallen en registrerad diagnos [1,2]. Obehandlad leder sjukdomen typiskt till kranskärlssjukdom före 55 års ålder hos män och före 60 års ålder hos kvinnor [3]. Med tidig och konsekvent behandling kan risken närma sig den i befolkningen [4,5].
Misstänk FH hos vuxna med obehandlat LDL-kolesterol på 5,0 mmol/L eller mer, hos patienter med kranskärlssjukdom i yngre ålder, vid senxantom eller arcus cornealis före 45 års ålder och hos släktingar till en person med FH [3,6]. Poängbedömning enligt Dutch Lipid Clinic Network (DLCN) eller Simon Broome gör att diagnosen kan ställas kliniskt i primärvård, men genetisk analys av LDLR, APOB och PCSK9 ger en säkrare diagnos och möjliggör kaskadscreening av släktingar [3,7]. Ett negativt gentest utesluter inte klinisk FH.
Behandlingen är livslång och inleds vid diagnos: högintensiv statin i högsta tolererade dos, i de flesta fall tillsammans med ezetimib [8]. Målet är minst 50 procents LDL-sänkning och LDL-kolesterol under 1,8 mmol/L, eller under 1,4 mmol/L vid etablerad sjukdom eller annan betydande riskfaktor [8]. Når patienten inte målet tillkommer PCSK9-hämmare och vid statinintolerans bempedoinsyra. Riskskattningsverktyg som SCORE2 ska inte användas för att avstå från behandling [3,7].
Barn till en förälder med FH bör utredas i första decenniet och behandlas av läkare med erfarenhet av FH hos barn. Homozygot FH, med LDL-kolesterol över 10 mmol/L och ofta xantom före tio års ålder, kräver specialistcentrum och behandling som inte är beroende av LDL-receptorn [9,10]. Planera graviditet i förväg, eftersom lipidsänkande läkemedel i regel avbryts före konception och återupptas efter amning [8,11].
Den här artikeln fördjupar FH-avsnittet i hyperkolesterolemi: utredning och behandling. Allmän lipidutredning, sekundära orsaker och läkemedelsdoser beskrivs där.
Bakgrund och epidemiologi
Definition och terminologi
Heterozygot FH (HeFH) beror på en patogen variant i en av två alleler och ger obehandlat total-kolesterol på ungefär 8 till 15 mmol/L [3]. Homozygot FH (HoFH) innebär att båda allelerna är påverkade och ger total-kolesterol på 12 till 30 mmol/L, med tidig och accelererad ateroskleros [3]. Termen HoFH används numera om alla bialleliska patogena varianter som stör LDL-receptorns funktion, alltså även två olika varianter i samma gen (tidigare sammansatt heterozygot) eller i två olika gener (digen) [9]. Sjukdomen kallas också hyperlipoproteinemi typ II eller autosomal dominant hypercholesterolemia på engelska, och i svensk diagnoskodning E78.0A.
Förekomst
Äldre uppskattningar låg på 1 av 500. En metaanalys av 44 studier med närmare 11 miljoner personer gav 1 av 313 i allmänbefolkningen, med samma prevalens oavsett om diagnosen ställdes genetiskt eller kliniskt [1]. Bland personer med ischemisk hjärtsjukdom är prevalensen cirka 1 av 31, vid prematur ischemisk hjärtsjukdom cirka 1 av 15 och vid LDL-kolesterol över 4,9 mmol/L cirka 1 av 14 [1]. En direkt screening i en dansk allmänbefolkning fann definitiv eller trolig FH enligt DLCN hos ungefär 1 av 200 [3]. HoFH är mycket ovanlig, med uppskattningar mellan 1 av 250 000 och 1 av 360 000 [9].
I Sverige förväntas cirka 33 000 personer ha FH, men år 2020 var bara 1 572 registrerade med diagnoskoden, knappt 5 procent [2]. Socialstyrelsens nationella riktlinjer för hjärtsjukvård (2015) anger att hälso- och sjukvården bör erbjuda barn och vuxna med kraftigt förhöjt total- eller LDL-kolesterol diagnostik av FH med klinisk undersökning, familjehistoria eller DNA-test [6]. Underdiagnostiken gäller även barn: i Europa identifieras färre än 10 procent av barnen med FH, och mediandiagnosåldern hos vuxna är 44 år [9].
Patofysiologi och genetik
Vid FH bryts upptaget av LDL-partiklar i levern, vanligen genom att LDL-receptorn fungerar sämre. Det ger förhöjt LDL-kolesterol från födelsen och därmed en hög kumulativ exponering. Risken för symtomatisk kranskärlssjukdom fördubblas när den kumulativa LDL-bördan når cirka 175 mmol/L × år. I befolkningen sker det vid drygt 60 års ålder, vid obehandlad HeFH före 33 års ålder och vid obehandlad HoFH redan vid 12 års ålder [9]. Det är därför både behandlingsstart och behandlingsintensitet som avgör prognosen.
Tre gener har etablerad koppling till dominant FH:
- LDLR kodar för LDL-receptorn och har förlustvarianter hos över 90 procent av dem med en identifierbar orsak. Över 1 200 olika varianter är beskrivna [3].
- APOB kodar för apolipoprotein B-100. Varianter som försämrar bindningen till receptorn ger cirka 5 procent av fallen [3].
- PCSK9 kodar för ett protein som bryter ned LDL-receptorn. Aktiverande varianter förekommer hos cirka 1 procent [3].
Recessiva tillstånd som LDLRAP1 (autosomal recessiv hyperkolesterolemi), ABCG5/ABCG8 (sitosterolemi) och LIPA (lysosomal syra lipasbrist) ger liknande fenotyp och ingår i moderna genpaneler. APOE-varianten p.Leu167del är den enda kända FH-orsakande APOE-varianten [9].
Mellan 10 och 40 procent av dem som kliniskt uppfyller FH-kriterierna har ingen påvisbar variant i FH-generna [3]. Hos många förklaras förhöjningen av polygen hyperkolesterolemi, där många vanliga LDL-höjande alleler samverkar. En polygen riskpoäng baserad på 12 alleler kan ge en förklaring när genetisk analys är negativ men har ännu inte visat nytta hos barn [9]. Hos andra med genetiskt negativ fenotyp finns kombinerad hyperlipidemi eller sitosterolemi (se differentialdiagnoser) [12]. Varianter som sänker LDL, exempelvis förlustvarianter i PCSK9 eller ANGPTL3, kan dessutom maskera en FH-variant och ge normalt LDL hos bäraren [9].
Klinisk bild
De flesta vuxna med HeFH har normalt status och upptäcks via ett förhöjt LDL-kolesterol, en hjärthändelse i yngre ålder eller familjeutredning. Frånvaro av xantom utesluter inte diagnosen [7].
Fynd vid undersökning
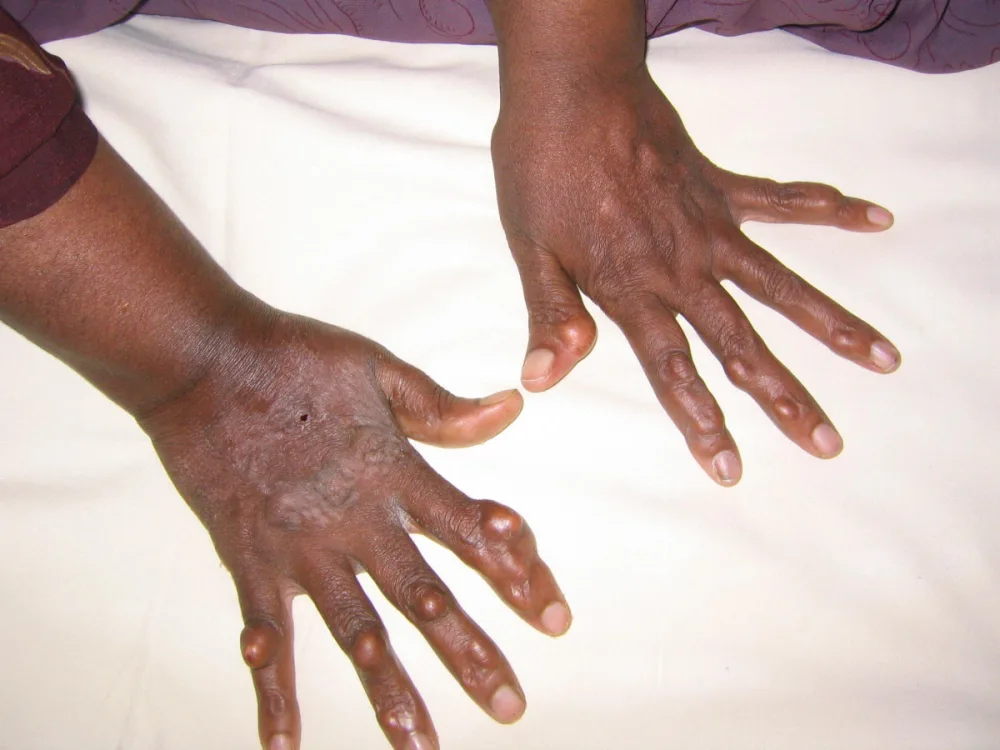
- Senxantom (tendinösa xantom) är det mest specifika fyndet och ger 6 poäng i DLCN. De sitter ofta i akillessenorna och i handens extensorsenor och ses som fasta knutor över senor och leder [3].
- Tuberösa xantom över armbågar och knän förekommer också.
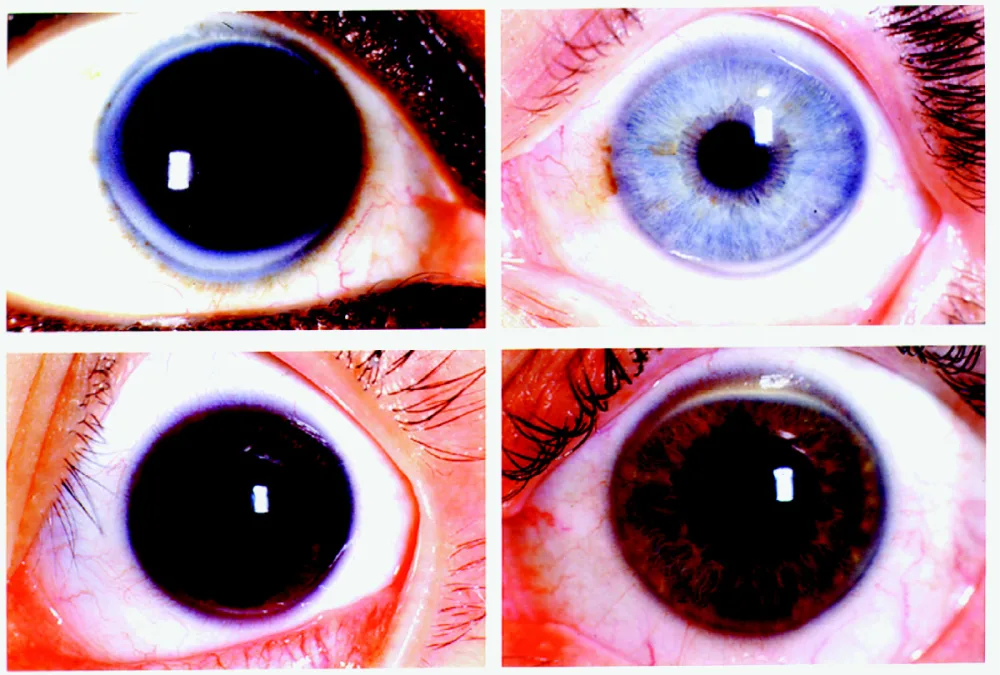
- Arcus cornealis före 45 års ålder är ett diagnostiskt fynd (4 poäng i DLCN). Hos äldre är arcus vanligt och ospecifikt [3].
- Xantelasma är ospecifikt men kan stärka misstanken.
- Systoliskt blåsljud över aortaklaffen ska föranleda ekokardiografi, särskilt vid HoFH [10].
Hjärt-kärlsjukdom
Kranskärlssjukdom dominerar. Obehandlade män med HeFH utvecklar typiskt sjukdom före 55 års ålder och kvinnor före 60 års ålder [3]. I en dansk befolkningsstudie hade personer med definitiv eller trolig FH som inte fick statin 13 gånger högre risk för kranskärlssjukdom än övriga. Även bland dem med statin var risken tiofaldigt förhöjd, vilket tyder på sen start eller otillräcklig dos [3]. Hypertoni ökar risken för cerebrovaskulär sjukdom och rökning risken för perifer kärlsjukdom [3]. Vid HoFH drabbas främst aortaroten, kranskärlens ostier och aortaklaffen, ofta redan under de två första decennierna [9]. Lp(a) är ofta förhöjt vid FH och förstärker risken, bland annat för aortastenos (se aortastenos).
Barn
Barn med HeFH har normalt status. Xantom och arcus är inga tillförlitliga kriterier hos barn eftersom de uppträder senare, och om de ändå förekommer ska homozygot FH misstänkas [3]. Xantom före tio års ålder är ett klassiskt tecken på HoFH [10].
Utredning och diagnostik
När ska FH misstänkas
Hos vuxna bör man misstänka FH vid något av följande [3,6,7]:
- obehandlat LDL-kolesterol på 5,0 mmol/L eller mer, eller total-kolesterol över 7,5 mmol/L, tillsammans med hereditet för hyperkolesterolemi eller tidig kärlsjukdom
- kranskärlssjukdom före 55 års ålder hos män eller före 60 års ålder hos kvinnor
- senxantom eller arcus cornealis före 45 års ålder
- en släkting med känd FH, mycket högt kolesterol eller plötslig hjärtdöd i ung ålder
- beräknad DLCN-poäng på 6 eller mer
NICE rekommenderar också att primärvården systematiskt söker i journalerna efter personer under 30 år med total-kolesterol över 7,5 mmol/L och personer från 30 år med total-kolesterol över 9,0 mmol/L [7]. Hos barn gäller sänkta tröskelvärden (se nedan).
Grundutredningen är densamma som vid annan misstänkt hyperkolesterolemi: lipidstatus med LDL-kolesterol, Lp(a), TSH, glukos eller HbA1c, kreatinin, albuminuri och leverprover. Sekundära orsaker ska uteslutas före FH-diagnos [3,7]. Detaljerna finns i artiklarna om lipidstatus och hyperkolesterolemi. Bekräfta förhöjningen med två mätningar [7] och försök ta reda på högsta dokumenterade värde före behandling, eftersom diagnospoängen baseras på obehandlat LDL-kolesterol. Den som har FH-expertis bör dokumentera ett släktträd över minst tre generationer med ålder vid kärlhändelse, lipidvärden och rökning [7]. Ultraljud av akillessenorna ökar upptäckten av xantom [3] men rekommenderas inte av NICE som diagnostiskt stöd [7].
Dutch Lipid Clinic Network och Simon Broome
DLCN ger poäng för familjeanamnes, egen kärlsjukdom, xantom och arcus, obehandlat LDL-kolesterol och genetiskt fynd. Högsta poäng räknas i varje domän. Över 8 poäng innebär definitiv FH, 6 till 8 trolig, 3 till 5 möjlig och under 3 osannolik FH [3,12]. Poängtabellen finns i artikeln om hyperkolesterolemi.
Simon Broome-kriterierna bygger på kolesterolgränser som varierar med ålder, i kombination med senxantom eller genetiskt fynd (definitiv FH) eller familjehistoria (möjlig FH) [7,13]:
| Kategori | Vuxna från 16 år | Barn under 16 år |
|---|---|---|
| Kolesterolgräns | Total-kolesterol över 7,5 eller LDL-kolesterol över 4,9 mmol/L | Total-kolesterol över 6,7 eller LDL-kolesterol över 4,0 mmol/L |
| Definitiv FH | Kolesterolgränsen plus senxantom hos patienten eller första- eller andragradssläkting, eller patogen variant i LDLR, APOB eller PCSK9 | Samma |
| Möjlig FH | Kolesterolgränsen plus hjärtinfarkt före 50 års ålder hos andragradssläkting eller före 60 års ålder hos förstagradssläkting, eller total-kolesterol över 7,5 mmol/L hos första- eller andragradssläkting | Samma |
NICE rekommenderar att en patient som uppfyller kriterierna för möjlig eller definitiv FH enligt Simon Broome, eller har DLCN-poäng över 5, remitteras till FH-specialist för DNA-analys [7]. Svensk Lipidförening rekommenderar enligt referat (2020) att klinisk diagnos ställs vid DLCN-poäng på 6 eller mer hos personer över 45 år och 4 eller mer hos personer under 46 år, i båda fallen med utrymme för individuell bedömning [12]. Tidig hjärtinfarkt hos en släkting betyder inte alltid FH, och kombinerad dyslipidemi kan efterlikna tillståndet [12].
Genetisk testning och tolkning
Genetisk analys bekräftar diagnosen, ger en säker grund för kaskadscreening och ger prognostisk information. Bland personer med LDL-kolesterol på 4,9 mmol/L (190 mg/dL) eller mer hade bara 1,7 procent en FH-variant, men dessa bärare hade 22 gånger högre risk för kranskärlssjukdom än personer med LDL under 3,4 mmol/L utan variant, mot 6 gånger för dem med samma LDL-nivå utan variant [14].
Praktiskt:
- Rekommenderad analys är NGS-panel för åtta gener: LDLR, APOB, PCSK9, APOE, LDLRAP1, ABCG5, ABCG8 och LIPA, med analys av stora deletioner [9].
- Genetisk rådgivning bör föregå testningen. Testet ger inte alltid ett entydigt svar: varianter av oklar betydelse kan skapa förvirring, och i vissa länder påverkar resultatet livs- och sjukförsäkring [9].
- Enligt svensk erfarenhet är 25 till 30 procent av analyserna positiva [12]. Ett negativt test utesluter inte klinisk FH och ändrar inte behandlingsindikationen eller målvärdena [7,12].
- Är familjens variant känd räcker en riktad bekräftande analys, som kan göras på navelsträngsblod, saliv eller kindskrap [9].
- Den som har en patogen variant har en entydig FH-diagnos även om LDL-kolesterolet understiger kriterierna [7].
Kaskadscreening
Varje förstagradssläkting till en person med heterozygot FH har 50 procents risk att ha ärvt varianten. NICE rekommenderar kaskadtestning med DNA-analys av första-, andra- och om möjligt tredjegradssläktingar [7]. Är varianten okänd eller genetisk analys inte tillgänglig kan LDL-kolesterol i släkten användas [3].
Evidensen bygger främst på observationsstudier. En Cochraneöversikt fann inga randomiserade eller kontrollerade studier som jämför strategier för att systematiskt identifiera FH i primärvård [15]. Kaskadscreening anses ändå vara det mest kostnadseffektiva sättet att hitta nya fall [3]. Det nederländska nationella programmet uppges ge mer än åtta euro tillbaka per investerad euro [9]. I Stockholm användes en digifysisk modell där 338 indexpatienter bjöd in 954 släktingar. Av de 346 som fullständigt screenades fick 141 en FH-diagnos [16]. Samma modell användes för selektiv screening av 2 867 patienter med kranskärlssjukdom, där 355 bedömdes ha förhöjd FH-risk och 52 fick diagnosen (1,8 procent av alla) [16].
Alla med FH bör erbjudas remiss till specialist med FH-kompetens för bekräftelse av diagnosen och start av kaskadtestning [7].
Barn och ungdom
Europeiska aterosklerossällskapets konsensus från 2026 föreslår lägre diagnostiska gränser än tidigare, eftersom de äldre kriterierna missade nästan hälften av barnen med en FH-variant [9]. Remittera barnet till läkare med erfarenhet av FH hos barn vid något av följande [9]:
| Situation | Villkor för remiss |
|---|---|
| Förälder med känd FH-variant | Oavsett barnets LDL-kolesterol (genetisk kaskadtestning) |
| Screening eller opportunistiskt prov | LDL-kolesterol över 4,5 mmol/L |
| Screening eller opportunistiskt prov plus hereditet | LDL-kolesterol över 3,5 mmol/L och (grand)förälder med prematur kärlsjukdom eller förälder med högt kolesterol |
| Selektiv screening | (Grand)förälder med prematur kärlsjukdom eller förälder med högt kolesterol, plus LDL-kolesterol över 3,5 mmol/L |
NICE rekommenderar DNA-test av barn till en förälder med FH så tidigt som möjligt före 10 års ålder [7]. Konsensusen anger att diagnos bör ställas inom första decenniet och att Lp(a) kan mätas från 5 års ålder vid misstänkt FH [9]. Vid homozygot FH ska LDL-kolesterol mätas så tidigt som möjligt, från nyföddhetsperioden upp till 2 års ålder när båda föräldrarna har FH eller när xantom finns [9].
Riskstratifiering vid FH
Riskkalkylatorer som SCORE2 eller Framingham är inte tillämpliga vid FH, eftersom de underskattar den livslånga exponeringen [3,7]. Se kardiovaskulär riskskattning och primärprevention för allmänbefolkningen.
- SAFEHEART-riskekvationen utvecklades hos 2 404 vuxna med genetiskt verifierad FH. Ålder, manligt kön, tidigare ASCVD, hypertoni, BMI, rökning, LDL-kolesterol och Lp(a) förutsade incident ASCVD (C-index 0,85) [17].
- Lp(a) över 50 mg/dL är en oberoende prediktor för kardiovaskulär sjukdom vid FH, och risken är störst hos bärare av receptornegativa LDLR-varianter [18]. Lp(a) bör mätas minst en gång hos alla vuxna, särskilt vid FH [19].
- Kalkpoäng för kranskärl (CAC) skiktar risken: bland 206 primärpreventiva patienter med genetiskt verifierad FH inträffade inga händelser vid CAC 0 under medianuppföljning på 3,7 år, mot 44 per 1 000 patientår vid CAC över 100 [20]. CAC 0 ska ändå inte användas för att avstå från behandling, eftersom icke-kalcifierade plack kan finnas [3]. Läs om CAC-score.
- Diabetes förstärker risken. I en svensk registerstudie hade patienter med typ 2-diabetes och fenotypisk FH (DLCN 6 eller mer) 2,7 gånger högre risk för kardiovaskulär händelse än kontroller utan diabetes, och vid typ 1-diabetes 15 gånger högre risk [21].
- Hos HoFH rekommenderas ekokardiografi vid diagnos och därefter årligen samt datortomografi av kranskärl minst en gång efter 3 års ålder [10].
Differentialdiagnoser
| Tillstånd | Särskiljande drag |
|---|---|
| Sekundär hyperkolesterolemi | Hypotyreos, nefrotiskt syndrom, kolestas och läkemedel kan efterlikna FH. Kontrollera TSH, albuminuri och leverprover och gör en läkemedelsgenomgång |
| Polygen hyperkolesterolemi | Förhöjt LDL utan påvisbar variant. Mellan 10 och 40 procent av dem med klinisk FH saknar variant i FH-generna, och många har sannolikt polygen orsak [3] |
| Familjär kombinerad hyperlipidemi | Varierande fenotyp i släkten, förhöjda triglycerider och apoB, överviktsassociation. Se kombinerad hyperlipidemi |
| Sitosterolemi | Bialleliska varianter i ABCG5 eller ABCG8 med xantom, tidig ateroskleros och trombocytopeni. Behandlas med ezetimib och undvikande av växtsteroler [9] |
| Lysosomal syra lipasbrist (LIPA) | Leversjukdom från steatos till cirrhos och uttalad dyslipidemi. Behandlas med enzymersättning (sebelipas alfa) [9] |
| Autosomal recessiv hyperkolesterolemi (LDLRAP1) | Fenotyp som HoFH men normalt kolesterol hos föräldrarna [10] |
| Förhöjt Lp(a) | Finns hos var tredje barn med klinisk FH utan påvisbar variant. Mät Lp(a) vid FH-misstanke [9,19] |
Behandling
Behandlingsprinciper och LDL-mål
Behandling vid FH är livslång och inleds vid diagnos [7]. Vuxna ska erbjudas högintensiv statin, och dosen ökas till maximalt licensierad eller tolererad dos med mål om minst 50 procents LDL-sänkning [7]. ESC/EAS 2019 rekommenderar högintensiv statin upp till högsta tolererade dos, i de flesta fall i kombination med ezetimib [8]. Målnivåerna enligt ESC/EAS 2019, som inte ändrades i 2025 års fokuserade uppdatering [19]:
| Patientgrupp | LDL-mål |
|---|---|
| FH utan etablerad ASCVD eller annan stor riskfaktor (hög risk) | Minst 50 procents sänkning och under 1,8 mmol/L [8] |
| FH med etablerad ASCVD eller annan betydande riskfaktor (mycket hög risk) | Minst 50 procents sänkning och under 1,4 mmol/L [8] |
| Etablerad ASCVD, andra händelsen inom två år trots maximal behandling | Under 1,0 mmol/L kan övervägas [8] |
| Homozygot FH, vuxna | Under 1,8 mmol/L, under 1,4 mmol/L vid ASCVD eller ytterligare riskfaktor [10] |
| Barn | Se avsnittet om barn nedan |
Med en betydande riskfaktor avses till exempel diabetes eller förhöjt Lp(a) [10]. Målen vid FH har inte prövats i randomiserade studier utan är härledda indirekt ur studier av LDL-sänkning i allmänhet [9]. Se sekundärprevention efter hjärtinfarkt för patienter med etablerad sjukdom.
Effekten av statinbehandling vid FH är väldokumenterad. I en nederländsk kohort med 2 146 patienter minskade statin risken för kranskärlssjukdom med 76 procent (HR 0,24), och risken för hjärtinfarkt skilde sig inte längre signifikant från befolkningens [4].
Läkemedel
| Läkemedel | Dos | Erfarenhet vid FH |
|---|---|---|
| Atorvastatin | 40 till 80 mg en gång dagligen | Högintensiv statin, förväntad LDL-sänkning minst 50 procent [8] |
| Rosuvastatin | 20 till 40 mg en gång dagligen | Högintensiv statin [8] |
| Ezetimib | 10 mg en gång dagligen | Tilläggsbehandling. NICE rekommenderar ezetimib tillsammans med statin vid otillräcklig effekt och som monoterapi vid statinintolerans eller kontraindikation [7] |
| Evolokumab | 140 mg subkutant varannan vecka eller 420 mg varje månad | LDL-sänkning 59 respektive 61 procent mot placebo vid HeFH [22] |
| Alirokumab | 75 mg varannan vecka, vid behov 150 mg varannan vecka | LDL-sänkning 57,9 procent (FH I) och 51,4 procent (FH II) mot placebo [23] |
| Inklisiran | 300 mg (som inklisirannatrium) subkutant dag 1, efter 3 månader och därefter var sjätte månad | Skillnad mot placebo på 47,9 procentenheter vid dag 510 i ORION-9 [24] |
| Bempedoinsyra | 180 mg en gång dagligen | LDL-sänkning cirka 21 procent hos statinintoleranta [25] |
Statiner och ezetimib
Statin är förstahandsbehandling. De flesta uppnår inte målen med statin ensamt, och tidig kombination med ezetimib bör övervägas, särskilt när målet kräver mer än cirka 50 procents sänkning [8]. Statinintolerans handläggs som beskrivet i artikeln om hyperkolesterolemi; de flesta patienter tolererar statin efter dosjustering eller byte. Se även lipidsänkande läkemedel och statiner.
PCSK9-hämmare
ESC/EAS 2019 rekommenderar PCSK9-hämmare till patienter med FH och mycket hög risk (etablerad ASCVD eller annan betydande riskfaktor) som inte når målet med högsta tolererade statindos och ezetimib [8]. Evolokumab och alirokumab har i FH-studier sänkt LDL-kolesterol med ungefär 50 till 60 procent, med biverkningar som i RUTHERFORD-2 liknade placebos, bortsett från nasofaryngit och muskelbiverkningar som var något vanligare [22,23]. Effekten beror på kvarvarande LDL-receptoraktivitet och är därför lägre vid HoFH, där LDL-sänkningen i genomsnitt är omkring 30 procent [10].
Bempedoinsyra och inklisiran
Bempedoinsyra minskade i CLEAR Outcomes allvarliga kardiovaskulära händelser från 13,3 till 11,7 procent hos statinintoleranta patienter. Gikt och gallsten var vanligare [25]. ESC/EAS 2025 anger bempedoinsyra som ett alternativ vid statinintolerans eller behov av ytterligare LDL-sänkning (rekommendationsgrad IIa) [19]. Inklisiran sänkte i ORION-9 LDL-kolesterol vid HeFH i alla genotyper, med två injektioner per år efter uppladdning [24]. Enligt 2025 års uppdatering väntades två utfallsstudier rapportera 2026 och 2027 [19]; jag har inte funnit publicerade utfallsdata.
Svensk subvention
TLV:s förmånsbegränsningar för PCSK9-hämmare gäller enligt besluten från november och december 2023 [26]:
- Repatha (evolokumab) subventioneras vid homozygot FH, vid heterozygot FH med kvarstående LDL-kolesterol på 2,6 mmol/L eller mer trots maximalt tolererbar statin och ezetimib, och vid aterosklerotisk sjukdom med LDL-kolesterol på 1,8 mmol/L eller mer trots samma behandling. Dessutom omfattas vissa patienter med diabetes och målorganskada [26].
- Praluent (alirokumab) subventioneras vid heterozygot FH med kvarstående LDL-kolesterol på 2,6 mmol/L eller mer och vid aterosklerotisk sjukdom med LDL-kolesterol på 1,8 mmol/L eller mer [26].
Subventionsgränsen vid heterozygot FH (2,6 mmol/L) ligger över riktlinjernas mål på 1,8 respektive 1,4 mmol/L, så patienter som enligt riktlinjerna borde få PCSK9-hämmare kan sakna subvention. Förmånsbeslut ändras, så kontrollera aktuell begränsning i FASS och hos TLV. Behandling med PCSK9-hämmare initieras ofta av specialist. Förmånsstatus för inklisiran, bempedoinsyra, lomitapid och evinacumab har inte kunnat verifieras här.
Homozygot FH
HoFH misstänks vid obehandlat LDL-kolesterol över 10 mmol/L och xantom eller kutan lipidavlagring före 10 års ålder, eller när båda föräldrarna har höga värden. Genetisk bekräftelse av två patogena varianter stärker diagnosen [10]. Patienten ska handläggas på specialistcentrum [7,10]:
- Behandlingen inleds vid diagnos med kost, högintensiv statin och ezetimib. Inom 8 veckor bör PCSK9-hämmare övervägas när kvarvarande receptoraktivitet kan finnas, och behandlingen fortsätter om LDL-kolesterol sjunker med mer än 15 procent [9,10].
- Evinacumab, en antikropp mot ANGPTL3, ges som intravenös infusion 15 mg/kg var fjärde vecka. LDL-kolesterol sjönk med 47 procent efter 24 veckor, och även hos patienter med receptornegativa varianter var sänkningen 43 procent [27]. Läkemedlet är godkänt av EMA från 6 månaders ålder [28].
- Lomitapid är en oral hämmare av mikrosomalt triglyceridtransferprotein, som i verklig behandling sänkt LDL-kolesterol med omkring 60 procent. Biverkningar är framför allt gastrointestinala och leverpåverkan med steatos [10].
- Lipoproteinaferes ger en genomsnittlig LDL-sänkning på omkring 55 procent och ges varannan vecka eller oftare. Hos barn bör aferes starta helst vid 3 års ålder och senast vid 8 års ålder [10].
- Levertransplantation är en sista utväg vid progredierande kranskärlssjukdom [10].
Barn och ungdom
Följande gäller för barn med heterozygot FH enligt EAS 2026 [9]:
- Livsstilsråd ges till hela familjen och är första steget, men räcker sällan för att nå målet.
- Läkemedelsbehandling bör startas under första decenniet, helst vid cirka 6 års ålder. Tidpunkten avgörs av läkaren tillsammans med familjen.
- Mål: LDL-kolesterol högst 3,5 mmol/L vid 6 till 9 års ålder och högst 3,0 mmol/L från 10 års ålder eller tidigare vid andra riskfaktorer, till exempel Lp(a) på minst 250 nmol/L, diabetes, hypertoni eller kronisk njursjukdom. Från 18 års ålder gäller de vuxna målen.
- Statin är förstahandsval, helst atorvastatin eller rosuvastatin. Tillägg av ezetimib när LDL-kolesterolet ligger nära målet (under 4,0 mmol/L). Ligger värdet på 4,0 mmol/L eller mer kan PCSK9-hämmare övervägas: evolokumab är godkänt från 10 års ålder och alirokumab från 8 års ålder vid heterozygot FH [9].
- Lipidstatus, CK och ALAT kontrolleras 8 till 12 veckor efter dosändring och därefter årligen. Biverkningar är sällsynta hos barn.
- CAC och kranskärls-CT rekommenderas inte hos barn med HeFH.
Statinstart i barndomen har långtidsdata: i en 20-årsuppföljning var den kumulativa incidensen av kardiovaskulära händelser vid 39 års ålder 1 procent hos de barn som fått statin, jämfört med 26 procent hos deras drabbade föräldrar, och progressionen av karotisintima media var lika som hos syskon utan FH [5]. NICE rekommenderar att statin erbjuds före 10 års ålder eller så snart som möjligt därefter, initierat av läkare med erfarenhet av FH hos barn [7]. Flickor bör få råd om preventivmedel i god tid [9].
Graviditet och amning
Flickor och kvinnor med FH bör få graviditetsrådgivning redan vid insättning av läkemedel [7]. Statiner, ezetimib och övriga systemiska lipidsänkande läkemedel avbryts enligt ESC/EAS 2019 inför planerad graviditet, under graviditet och under amning [8]. NICE anger att behandlingen bör avbrytas 3 månader före försök att bli gravid [7]. Gallsyrebindare (resiner) är de enda lipidsänkande läkemedel som är formellt godkända under graviditet [11]. De absorberas inte men tolereras ofta dåligt och sänker LDL-kolesterol med bara 20 till 30 procent [11].
- Kvinnor som blir gravida på statin bör enligt NICE sluta direkt och erbjudas remiss till obstetriker [7]. Statiner har betraktats som kontraindicerade på grund av teratogenicitet i djurstudier och fallbeskrivningar, och de anses fortfarande vara det [11]. Nyare metaanalyser av observationsstudier har efter justering inte visat någon signifikant ökning av större missbildningar (justerad OR 1,05; 95 % KI 0,84 till 1,31), och den amerikanska läkemedelsmyndigheten FDA har tagit bort den starkaste varningen [11].
- I en observationsstudie har avbrott av statin vid graviditet inte kopplats till ökad maternell kardiovaskulär risk. I en nationell kohort från Sydkorea (13 374 kvinnor) var risken för kardiovaskulära händelser likartad hos dem som avbröt och dem som fortsatte, även vid FH (HR 0,92; 95 % KI 0,46 till 1,85) [29].
- Kvinnor med HoFH eller etablerad kärlsjukdom bedöms av ett tvärprofessionellt team före graviditet. LDL-kolesterolet kan stiga med 25 till 50 procent i andra och tredje trimestern. Lipoproteinaferes varje vecka eller varannan vecka under graviditet rekommenderas, och om det saknas kan statin återinsättas från andra trimestern [10].
- Kvinnor med FH har i genomsnitt cirka 2,3 års graviditetsrelaterad tid utan behandling [9]. Återuppta behandlingen så snart amningen är avslutad. Under amning är gallsyrebindare det enda läkemedel NICE anser kan övervägas [7].
- Kombinerade p-piller är inte generellt kontraindicerade, men NICE rekommenderar att andra metoder övervägs eftersom p-piller medför en liten ökning av kardiovaskulär risk [7].
Uppföljning och prognos
Uppföljning
NICE anger minst årlig strukturerad uppföljning med symtom på kranskärlssjukdom, rökning, lipidstatus, följsamhet och biverkningar, uppdaterat släktträd och en uppföljning av hur kaskadtestningen framskrider [7]. Kontrollera lipidstatus 6 till 12 veckor efter start eller dosändring. Följ även blodtryck, vikt och andra riskfaktorer. Rutinmässig kontroll av CK hos symtomfria patienter rekommenderas inte. Patienter som inte når en sänkning på 50 procent med maximalt tolererad statin och ezetimib remitteras till specialist, och låg tröskel gäller för kardiologisk bedömning vid symtom på kranskärlssjukdom [7].
Överföringen från barn- till vuxensjukvård är en riskperiod för avbruten behandling. Barn bör få kunskap om sjukdomen senast vid 10 års ålder. Vid överföringen ska behandlingen ses över aktivt, och patienten bör kunna träffa barnläkare och internmedicinare eller kardiolog tillsammans minst en gång [9].
Svenska register och kardiogenetik
Ett nationellt FH-register har byggts upp som delregister i SWEDEHEART (Svenska Nationella Kardiogenetikregistret). Registret omfattar enbart patienter med FH-diagnos och har kvalitetsindikatorer för LDL-kolesterol 1 och 5 år efter diagnos samt genetisk utredning vid 1 år [6]. Täckningsgraden har jag inte kunnat verifiera. Flera regioner har byggt egna kaskadscreeningflöden med digitala plattformar [12,16].
Prognos
Obehandlad HeFH ger hög risk för tidig hjärtinfarkt. Med statinbehandling från diagnos minskar risken med omkring 75 procent [4], och behandling som startar i barndomen ger en risk som liknar den hos jämnåriga utan FH [5]. Sen diagnos efter etablerad ateroskleros lämnar däremot en kvarstående risk. För HoFH har behandlingsmöjligheterna ökat kraftigt med evinacumab och lomitapid, men diagnosen ställs fortfarande sent [10].
Lp(a) kan inte ännu behandlas med läkemedel med belagd effekt. I september 2026 meddelades att pelacarsen sänkte Lp(a) men inte minskade det primära kardiovaskulära utfallsmåttet i Lp(a)HORIZON, och fullständiga data väntas [30]. Ett högt Lp(a) vid FH motiverar mer intensiv LDL-sänkning och kontroll av övriga riskfaktorer [3]. Se Lp(a): analys och klinisk betydelse.
Vanliga frågor
Vilket LDL-kolesterol ska göra att jag misstänker familjär hyperkolesterolemi?
Hos vuxna väcker obehandlat LDL-kolesterol på 5,0 mmol/L eller mer misstanke, särskilt i kombination med hjärtsjukdom i yngre ålder, senxantom eller släktingar med högt kolesterol [3,6]. Hos barn finns lägre gränser: över 4,5 mmol/L vid screening, eller över 3,5 mmol/L när en förälder eller morförälder har tidig kärlsjukdom eller högt kolesterol [9]. Beräkna DLCN-poäng och överväg genetisk analys.
Utesluter ett negativt gentest FH?
Nej. Mellan 10 och 40 procent av dem med klinisk FH saknar påvisbar variant i FH-generna [3]. Hos dem kan polygen hyperkolesterolemi vara förklaringen. Behandlingsindikationen styrs av LDL-kolesterol, diagnospoäng och risk, inte av gentestet [7,12]. Släktingar till en mutationsnegativ patient med högt LDL bör bedömas kliniskt.
När ska barn med familjär hyperkolesterolemi få statin?
Europeiska aterosklerossällskapet föreslår behandlingsstart under första decenniet, helst vid cirka 6 års ålder, med individuell bedömning [9]. NICE anger före 10 års ålder [7]. Behandlingen initieras av läkare med erfarenhet av FH hos barn.
Får kvinnor med familjär hyperkolesterolemi ta statin under graviditet?
Lipidsänkande läkemedel avbryts i regel inför planerad graviditet och återupptas efter amning [8]. Observationsdata tyder på att ett avbrott inte ökar den maternella kardiovaskulära risken [29]. Metaanalyser har efter justering inte visat ökad risk för större missbildningar, men statiner betraktas fortfarande som kontraindicerade [11]. Kvinnor med homozygot FH eller etablerad kärlsjukdom bedöms individuellt av tvärprofessionellt team [10].
Vilka patienter får PCSK9-hämmare med subvention?
Enligt TLV:s beslut från 2023 subventioneras evolokumab och alirokumab vid heterozygot FH med kvarstående LDL-kolesterol på 2,6 mmol/L eller mer trots maximalt tolererbar statin och ezetimib, och vid aterosklerotisk sjukdom vid 1,8 mmol/L eller mer. Evolokumab subventioneras också vid homozygot FH [26]. Kontrollera aktuellt beslut.
Källor
- Beheshti SO m.fl. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. Journal of the American College of Cardiology 2020. PMID: 32439005
- Littmann K m.fl. Digifysisk screening kan hitta fler med familjär hyperkolesterolemi. Läkartidningen 2022 (publicerad 2022-04-26)
- Nordestgaard BG m.fl. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease. European Heart Journal 2013. PMID: 23956253
- Versmissen J m.fl. Efficacy of statins in familial hypercholesterolaemia: a long term cohort study. BMJ 2008. PMID: 19001495
- Luirink IK m.fl. 20-Year Follow-up of Statins in Children with Familial Hypercholesterolemia. New England Journal of Medicine 2019. PMID: 31618540
- Svennberg L. FH-mottagning i praktiken: diagnostik, behandlingsmål, uppföljning, nytt nationellt kvalitetsregister. Föreläsning, Region Gävleborg 2022-10-21 (refererar Socialstyrelsens nationella riktlinjer för hjärtsjukvård 2015). mkon.nu/fmfiles/file/Session 4 FH-mottagning i praktiken 221021.pdf
- National Institute for Health and Care Excellence. Familial hypercholesterolaemia: identification and management. Clinical guideline CG71, publicerad 2008, uppdaterad 2019. nice.org.uk/guidance/cg71
- Mach F m.fl. 2019 ESC/EAS Guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. European Heart Journal 2020. PMID: 31504418
- Wiegman A m.fl. Familial hypercholesterolaemia in children and adolescents: a European Atherosclerosis Society consensus statement. European Heart Journal 2026. PMID: 42179051
- Cuchel M m.fl. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. European Heart Journal 2023. PMID: 37130090
- Lewek J m.fl. Dyslipidaemia management in pregnant patients: a 2024 update. European Heart Journal Open 2024. PMID: 38784103
- Benedek P. FH-diagnostik i praktiken med patientfall. Föreläsning, Sigtuna 2024 (refererar Svensk Lipidförenings diagnoskriterier 2020). files.mkon.nu/fmfiles/file/FH i praktiken sigtuna_2024_Benedek.pdf
- Fleming JK m.fl. A strategy to increase identification of patients with Familial Hypercholesterolemia: Application of the Simon Broome lipid criteria in a large-scale retrospective analysis. American Journal of Preventive Cardiology 2025. PMID: 39896055
- Khera AV m.fl. Diagnostic Yield and Clinical Utility of Sequencing Familial Hypercholesterolemia Genes in Patients With Severe Hypercholesterolemia. Journal of the American College of Cardiology 2016. PMID: 27050191
- Qureshi N m.fl. Strategies for screening for familial hypercholesterolaemia in primary care and other community settings. Cochrane Database of Systematic Reviews 2021. PMID: 34617591
- Littmann K m.fl. Development and implementation of a digiphysical screening model with nationwide reach to diagnose familial hypercholesterolemia. Digital Health 2025. PMID: 39866892
- Pérez de Isla L m.fl. Predicting Cardiovascular Events in Familial Hypercholesterolemia: The SAFEHEART Registry. Circulation 2017. PMID: 28275165
- Alonso R m.fl. Lipoprotein(a) levels in familial hypercholesterolemia: an important predictor of cardiovascular disease independent of the type of LDL receptor mutation. Journal of the American College of Cardiology 2014. PMID: 24632281
- Mach F m.fl. 2025 Focused Update of the 2019 ESC/EAS Guidelines for the management of dyslipidaemias. European Heart Journal 2025. PMID: 40878289
- Miname MH m.fl. Coronary Artery Calcium and Cardiovascular Events in Patients With Familial Hypercholesterolemia Receiving Standard Lipid-Lowering Therapy. JACC Cardiovascular Imaging 2019. PMID: 30448145
- Brinck J m.fl. Cardiovascular Outcomes in Patients With Both Diabetes and Phenotypic Familial Hypercholesterolemia: A Nationwide Register-Based Cohort Study. Diabetes Care 2022. PMID: 36326759
- Raal FJ m.fl. PCSK9 inhibition with evolocumab (AMG 145) in heterozygous familial hypercholesterolaemia (RUTHERFORD-2): a randomised, double-blind, placebo-controlled trial. Lancet 2015. PMID: 25282519
- Kastelein JJ m.fl. ODYSSEY FH I and FH II: 78 week results with alirocumab treatment in 735 patients with heterozygous familial hypercholesterolaemia. European Heart Journal 2015. PMID: 26330422
- Raal FJ m.fl. Inclisiran for the Treatment of Heterozygous Familial Hypercholesterolemia. New England Journal of Medicine 2020. PMID: 32197277
- Nissen SE m.fl. Bempedoic Acid and Cardiovascular Outcomes in Statin-Intolerant Patients. New England Journal of Medicine 2023. PMID: 36876740
- Tandvårds- och läkemedelsförmånsverket. Beslut om förändrade förmånsbegränsningar för Repatha (evolokumab), dnr 2335/2023, 2023-11-17, och Praluent (alirokumab), dnr 2944/2023, 2023-12-14. tlv.se
- Raal FJ m.fl. Evinacumab for Homozygous Familial Hypercholesterolemia. New England Journal of Medicine 2020. PMID: 32813947
- European Medicines Agency. Evkeeza (evinacumab): EPAR medicine overview, EMA/31719/2025. ema.europa.eu
- Cho Y m.fl. Association of Statin Discontinuation in Pregnancy With Maternal Cardiovascular Health and Birth Outcomes: A Nationwide Cohort Study. Circulation 2026. PMID: 41574427
- Sabouret P m.fl. Pelacarsen and Lp(a)HORIZON: Interpreting the Disconnect Between Lipoprotein(a) Lowering and Cardiovascular Outcomes. American Journal of Medicine 2026. PMID: 42880684