Sammanfattning
Dilaterad kardiomyopati (DCM) är en fenotyp: vänster kammare är vidgad och systoliskt nedsatt utan att belastning (hypertoni, klaffsjukdom) eller kranskärlssjukdom förklarar det [1]. Bakom fenotypen ligger många orsaker. Ungefär en tredjedel av fallen har en patogen genvariant, resten fördelas på myokardit, alkohol, läkemedel som antracykliner, takykardi, graviditet, endokrina sjukdomar, järnöverskott, sarkoidos och infektioner som Chagas sjukdom, eller ingen påvisbar orsak (idiopatisk DCM) [1,4]. ESC 2023 har dessutom infört begreppet icke-dilaterad vänsterkammarkardiomyopati (NDLVC) för patienter med ärrbildning eller global hypokinesi utan dilatation [1,3].
Diagnosen bygger på ekokardiografi och hjärt-MR, med kranskärlsbedömning för att utesluta ischemisk genes. Genetisk testning med genetisk vägledning rekommenderas när den kan ge diagnos, prognos, behandlingsstyrning eller möjlighet till släktutredning, vilket ofta är fallet vid DCM, och förstagradssläktingar ska erbjudas EKG och hjärtavbildning [1]. Sen gadoliniumuppladdning (LGE) i hjärt-MR och genotypen styr både orsaksbedömning och risken för plötslig hjärtdöd [1,11,12].
Behandlingen av hjärtsvikten följer riktlinjerna för HFrEF och beskrivs i farmakologisk behandling vid hjärtsvikt och hjärtsvikt. Det som är specifikt för DCM är orsaksutredningen, genotypstyrd bedömning av ICD, familjescreening och frågan om behandlingen kan trappas ned när vänsterkammarfunktionen har återhämtat sig. Utsättning rekommenderas inte som huvudregel, eftersom 44 % av patienterna fick återfall inom 6 månader när behandlingen togs bort i TRED-HF [18].
Prognosen skiljer sig kraftigt mellan orsakerna. Takykardiinducerad kardiomyopati och alkoholkardiomyopati kan förbättras väsentligt när orsaken avlägsnas, medan genetiska former med LMNA- eller FLNC-variant har hög risk för kammararytmi [1,2,19].
Definition och terminologi
Enligt ESC 2023 definieras DCM av vänsterkammardilatation och systolisk dysfunktion som inte enbart förklaras av onormal belastning eller kranskärlssjukdom. Dilatation innebär en slutdiastolisk diameter över 58 mm hos män och över 52 mm hos kvinnor, eller ett indexerat slutdiastoliskt volym på minst 75 ml/m² hos män och 62 ml/m² hos kvinnor (mer än 2 z-score över referensvärdet). Systolisk dysfunktion definieras som LVEF under 50 % [1]. Gränsen är alltså inte densamma som för HFrEF (LVEF 40 % eller lägre).
Icke-dilaterad vänsterkammarkardiomyopati (NDLVC) definieras som icke-ischemisk ärrbildning eller fettinlagring i vänster kammare utan dilatation, med eller utan väggrörelserubbning, eller isolerad global hypokinesi utan ärr [1]. Begreppet motsvarar den hypokinetiska icke-dilaterade kardiomyopati (HNDCM) som ESC:s arbetsgrupp föreslog 2016 [3]. Fenotyperna överlappar kraftigt, och samma gener kan ge DCM, NDLVC och arytmogen kardiomyopati [1,22].
Hos släktingar räcker isolerad vänsterkammardilatation med bevarad systolisk funktion, eller en familjär sjukdomsvariant, för att ställa diagnosen DCM. Sjukdomen betraktas som familjär om en eller flera första- eller andragradssläktingar har DCM, eller om en förstagradssläkting med DCM har dött plötsligt [1].
DCM är en fenotyp och inte en slutdiagnos. Diagnosen idiopatisk DCM ställs först när genetisk testning och utredning av förvärvade orsaker inte har gett någon förklaring [1,5]. Om bilden i stället präglas av hypertrofi, fibrofettig ersättning av höger kammare eller kraftig trabekulering handlar det om hypertrofisk kardiomyopati, arytmogen högerkammarkardiomyopati respektive non-compaction-kardiomyopati. Klassificering och utredning av hela gruppen beskrivs i kardiomyopatier: klassificering, utredning och familjescreening.
Förekomst och riskfaktorer
Prevalensen hos vuxna anges i ESC 2023 till 0,036 till 0,400 %, med stor osäkerhet beroende på hur man hittar fallen [1]. I kohortstudier är medelåldern omkring 50 år och ungefär två tredjedelar är män [9,12]. Sjukdomen debuterar också i barndomen, och genetisk testning kan vara värdefull även hos barn [1].
Ärftlighet är vanlig. Familjär sjukdom förekommer i 20 till 50 % av fallen av idiopatisk DCM [5]. Patogena eller sannolikt patogena varianter hittas hos upp till 40 % i moderna kohorter, och hos över 20 % av dem som saknar känd släkthistoria [1]. Hos patienter med kemoterapi-, alkohol- eller peripartumrelaterad DCM hittas variant i 10 till 15 % [1]. Över 30 gener har kopplats till DCM [6]. I en systematisk genkurering av 51 gener hade 12 definitiv eller stark evidens: BAG3, DES, FLNC, LMNA, MYH7, PLN, RBM20, SCN5A, TNNC1, TNNT2, TTN och DSP [7].
Förmaksflimmer förekommer hos 25 till 49 % av patienterna med DCM, med en årlig incidens på 3,8 till 5,5 % [1].
Orsaker
DCM är en fenotyp med många bakomliggande sjukdomar. Tabellen sammanfattar de viktigaste, med utgångspunkt i ESC 2023 [1].
| Grupp | Exempel |
|---|---|
| Genetiska | TTN, LMNA, DSP, FLNC, BAG3, RBM20, PLN, TMEM43, DES, MYH7, SCN5A, DMD (dystrofinopati) |
| Inflammation och infektion | Virusmyokardit, jättecellsmyokardit, sarkoidos, Chagas sjukdom, borrelia, hiv, covid-19 |
| Toxiska och överbelastning | Alkohol, kokain, amfetamin, anabola steroider, kobolt, järnöverskott (hemokromatos) |
| Läkemedel | Antracykliner, andra cytostatika, tyrosinkinashämmare, monoklonala antikroppar, klozapin, litium |
| Endokrina och metabola | Hypo- och hypertyreos, Cushings och Addisons sjukdom, feokromocytom, akromegali, diabetes |
| Takykardi [1,2] | Förmaksflimmer, frekventa ventrikulära extraslag, supraventrikulär takykardi |
| Graviditet | Peripartum kardiomyopati |
| Näringsbrist och elektrolytrubbning | Selen, tiamin, karnitin, hypokalcemi, hypofosfatemi |
| Autoimmuna | Systemisk lupus erythematosus, reumatoid artrit, polymyosit, celiaki m.fl. |
Genetiska orsaker och förvärvade faktorer samverkar ofta. En påvisad förvärvad orsak utesluter inte en underliggande genvariant, och en genvariant kan behöva en utlösande faktor som graviditet, alkohol eller kemoterapi för att ge sjukdom [1,19]. Titinavkortande varianter hos patienter med alkoholkardiomyopati har till exempel kopplats till en 8,7 procentenheter lägre ejektionsfraktion än hos dem utan variant [19].
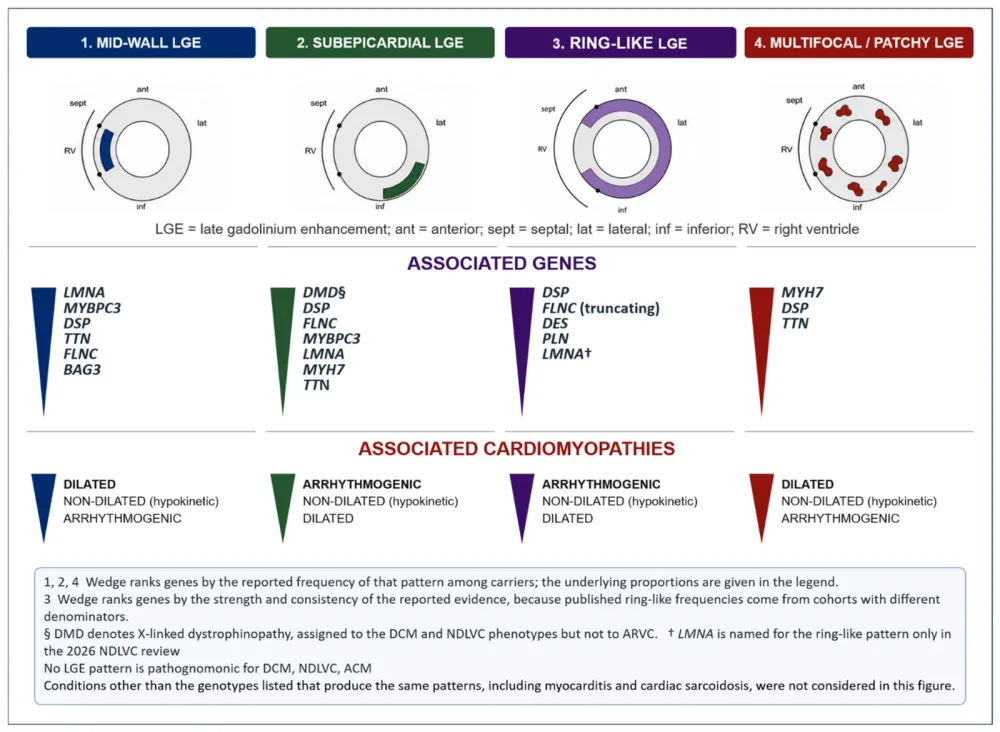
Gener skiljer sig åt kliniskt. LMNA ger ofta förlängd PR-tid, AV-block, förmaksflimmer, ventrikulära extraslag och låg voltage, hjärt-MR visar ofta LGE i septums mitt, och risken för kammararytmi är hög [1]. FLNC-avkortande varianter och DSP ger oftare ringformad LGE och har en betydande risk för kammararytmi. DSP-varianter kan dessutom ge episoder med myokardinflammation. Titinavkortande varianter har däremot ofta förbättrats i vänsterkammarfunktion under hjärtsviktsbehandling [1].
För utredningen avgörande är att kranskärlssjukdom, klaffsjukdom och hypertoni först ska bedömas som förklaring. Vänsterkammardilatation vid mitralisinsufficiens räknas inte som DCM, men mitralisinsufficiens kan uppstå sekundärt vid DCM. Reversibla orsaker som takykardiinducerad kardiomyopati, takotsubo och myokardit ska identifieras eftersom de kan normaliseras [2]. Sjukdomar som ATTR-amyloidos ger oftare väggförtjockning än dilatation och är en egen differentialdiagnos.
Klinisk bild
Symtomen är de vid hjärtsvikt: dyspné, trötthet, nedsatt arbetsförmåga och vätskeretention [4]. Symtomen kan komma många år efter att EKG- eller ekokardiografiska förändringar uppträtt, och många patienter upptäcks genom släktutredning [1]. Debuten kan också vara arytmi, synkope, plötslig hjärtdöd eller en tromboembolisk händelse [4].
Eftersom slagvolymen kan vara bevarad trots låg ejektionsfraktion i början av sjukdomen blir symtomen tydliga först i ett avancerat skede. I hjärtsviktsartikeln beskrivs symtom, kliniska fynd och NT-proBNP. Vid DCM bör man särskilt fråga efter alkoholintag, läkemedel och tidigare cancerbehandling, graviditet, virusinfektion, hereditet för hjärtsjukdom, plötslig död före 50 års ålder och muskelsjukdom.
Utredning och diagnostik
EKG
EKG kan vara helt normalt. Tidigt ses ofta tecken till vänsterkammarhypertrofi, ospecifika ST-T-förändringar eller skänkelblock. Vid avancerad sjukdom kan små QRS-amplituder (low voltage) förekomma, vilket kan spegla utbredd fibros, men det ses även vid vissa genotyper (DSP, PLN, LMNA) [1]. Patologiska Q-vågor talar snarast för genomgången hjärtinfarkt (ischemisk kardiomyopati) och föranleder kranskärlsbedömning. AV-block eller förlängd PR-tid talar för genetisk orsak (LMNA, neuromuskulär sjukdom) eller inflammatorisk systemsjukdom (sarkoidos, borrelia, jättecellsmyokardit) [1]. Långtids-EKG används för att fånga förmaksflimmer, kammararytmi och bradyarytmi.
Ekokardiografi vid dilaterad kardiomyopati
Ekokardiografi är central för diagnosen. Läs mer i ekokardiografi, ejektionsfraktion och vänsterkammarfunktion.
- Vid dilaterad kardiomyopati är vänster kammare dilaterad och systolisk kammarfunktion nedsatt. Höger kammare kan vara engagerad, och biventrikulär dilatation är vanlig vid avancerad sjukdom.
- Diastolisk kammarfunktion kan vara normal eller uppvisa restriktivt mönster (hög E/A-kvot och snabb decelerationstid, se Diastolisk funktion).
- Kammarväggens tjocklek kan vara normal men eftersom kammaren är större än normalt så blir kammarmassan alltid ökad.
- Myokardiets kontraktila funktion är generellt nedsatt (hypokinesi). Regional väggrörlighetsstörning kan ses i septum om patienten har vänstergrenblock. Ejektionsfraktionen är nedsatt men eftersom kammaren är stor så kan slagvolymen vara normal, vilket gör att symptom inte uppträder förrän tillståndet är avancerat.
- Dilatation av kammaren leder sekundärt till dilatation av annulus mitralis och annulus trikuspidalis, vilket resulterar i mitralisinsufficiens och trikuspidalisinsufficiens. Vid avancerat tillstånd ses komplikationer till dessa klaffläckage.
- Kraftig dilatation och nedsatt kontraktilitet leder till långsamt blodflöde i kammaren. Detta kan ge upphov till spontan ekokontrast och uppkomst av tromber i kammaren. Kontrastekokardiografi eller hjärt-MR kan användas för att utesluta tromb [1].
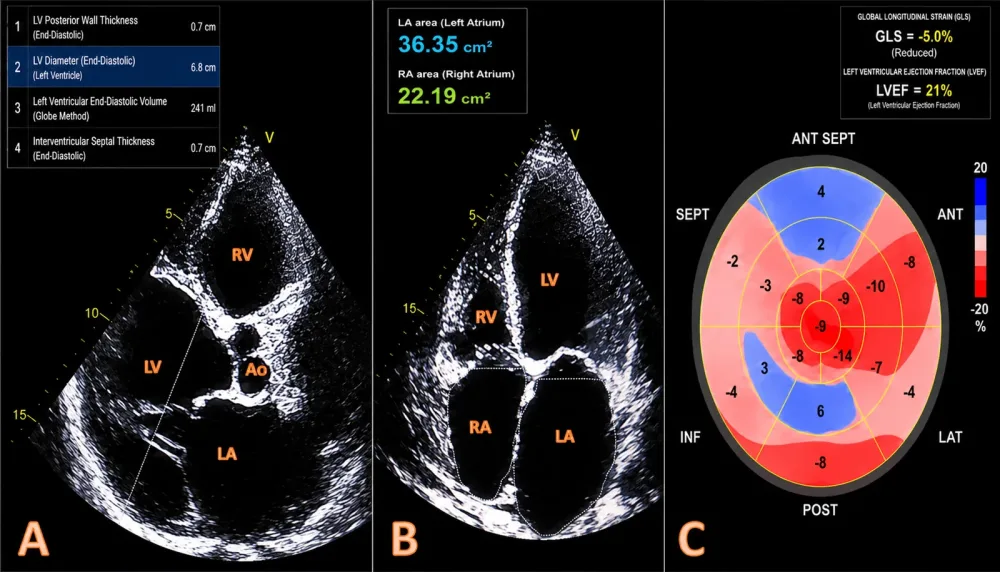
Strain (deformationsanalys) kan avslöja subklinisk dysfunktion hos genetiska bärare och hos patienter som får kardiotoxisk kemoterapi [1]. Ekokardiografi kan inte säkert särskilja olika typer av dilaterad kardiomyopati. Figur 1 visar ett exempel med dilaterad vänster kammare, förstorade förmak och kraftigt nedsatt strain [23].
Hjärt-MR
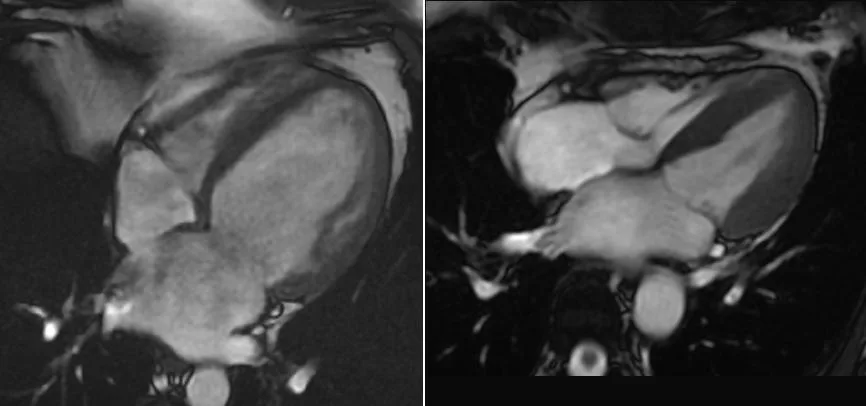
Hjärt-MR rekommenderas vid misstänkt kardiomyopati eller oklar orsak till hjärtsvikt när den tillför något för handläggningen (klass I, nivå C) [2]. Protokollet bör omfatta cine, T2-viktade bilder, T1-kartläggning före och efter kontrast (som ger extracellulär volym, ECV) och sen gadoliniumuppladdning (LGE) [1]. T2*-sekvens används vid misstänkt järnöverskott.
Undersökningen ger orsaksledtrådar och prognostisk information:
- Ödem talar för inflammation eller myokardit.
- LGE förekommer hos 25 till 35 % av patienterna med DCM, och fördelningen kan hjälpa till att utesluta genomgången hjärtinfarkt [1].
- Subepikardiell LGE ses efter myokardit, fläckvis LGE vid sarkoidos, utbredd inferolateral LGE vid dystrofinopatier, septal mittväggs-LGE hos LMNA-bärare och ringformad LGE vid DSP- och FLNC-varianter [1].
- Närvaro och utbredning av LGE förutsäger både arytmi och hjärtsviktsförlopp, oberoende av LVEF [1,11].
Uppföljande hjärt-MR kan övervägas var 2:a till 5:e år [1].
Kranskärlsbedömning
Kranskärlssjukdom ska uteslutas innan diagnosen DCM ställs. Invasiv koronarangiografi bör övervägas vid hög pretestsannolikhet för obstruktiv kranskärlssjukdom (klass IIa, nivå C), och datortomografi av kranskärlen vid låg till måttlig sannolikhet (klass IIa, nivå C) [2]. Enligt en klassisk definition klassas patienter med enkärlssjukdom utan tidigare infarkt eller revaskularisering som icke-ischemiska för prognostiska syften [10]. Mer utbredd kranskärlssjukdom talar för ischemisk orsak [10], och hjärt-MR skärper bedömningen.
Laboratorieprov och särskilda undersökningar
Grundutredningen vid hjärtsvikt (NT-proBNP, blodstatus, elektrolyter, kreatinin, leverstatus, TSH, järnstatus, HbA1c) beskrivs i hjärtsviktsartikeln. Vid DCM kompletteras den efter anamnesen: tyreoideaprov, ferritin och transferrinmättnad vid misstänkt järnöverskott (hemokromatos), serologi vid epidemiologisk misstanke (till exempel Chagas sjukdom), samt riktade prov vid tecken på systemsjukdom.
FDG-PET bör övervägas vid misstänkt hjärtsarkoidos (klass IIa, nivå C) och endomyokardbiopsi vid snabbt progredierande hjärtsvikt trots behandling eller när andra undersökningar tyder på inflammation, infiltration eller inlagring som inte kan identifieras på annat sätt (klass IIa, nivå C) [2]. Se även extrapulmonell sarkoidos.
Genetisk testning och familjescreening
Genetisk testning rekommenderas hos patienter som uppfyller kriterierna för kardiomyopati när resultatet ger diagnos, prognos, behandlingsstratifiering eller reproduktiv vägledning, eller möjliggör släktutredning (klass I, nivå B). Pre- och posttestgenetisk vägledning rekommenderas också (klass I, nivå B) [1]. ESC 2023 anser att testning kan vara fördelaktig hos alla med DCM, även barn och patienter med alkohol-, kemoterapi- eller peripartumrelaterad DCM, och att ålder inte ska begränsa [1]. Madrid DCM Genotype Score kan användas för att prioritera vid begränsade resurser [1]. Ett positivt fynd ger prognostisk information: i en kohort på 1 005 patienter hade genotyppositiva sämre utfall än genotypnegativa (allvarliga kardiovaskulära händelser 31,7 mot 19,8 %) [8].
Alla förstagradssläktingar ska erbjudas EKG och hjärtavbildning (ekokardiografi och/eller hjärt-MR) [1]. Rekommendationer för släktutredning efter genetisk testning (ESC 2023):
- Förstagradssläktingar som bär samma sjukdomsframkallande variant som indexpatienten ska följas med EKG, hjärtavbildning och långtidsuppföljning (klass I, nivå B).
- Släktingar utan varianten och utan fenotyp kan avskrivas, med råd att söka på nytt vid symtom (klass I, nivå C).
- Om ingen patogen variant har påvisats hos indexpatienten, eller testning inte gjorts, ska förstagradssläktingar genomgå klinisk undersökning med EKG och hjärtavbildning (klass I, nivå C), och regelbunden långtidsuppföljning bör övervägas (klass IIa, nivå C).
- Hjärt-MR bör övervägas hos släktingar med normal funktion som bär högriskvarianter (FLNC, DES, DSP, PLN, LMNA, TMEM43, RBM20) [1].
- Om indexpatienten är den enda drabbade i familjen och ingen variant har hittats kan uppföljningen övervägas avslutas hos förstagradssläktingar från 50 års ålder med normalt EKG och normal avbildning [1].
Differentialdiagnoser
| Tillstånd | Särskiljande drag |
|---|---|
| Ischemisk kardiomyopati | Tidigare infarkt, regionala väggrörelserubbningar i kranskärlsterritorium, subendokardiell LGE, signifikanta stenoser |
| Klaffsjukdom (aortastenos, aortainsufficiens, mitralisinsufficiens) | Klaffel förklarar belastningen; dilatation står i proportion till klaffeln |
| Hypertensiv hjärtsjukdom | Lång hypertonianamnes, koncentrisk hypertrofi i första hand |
| Takykardiinducerad kardiomyopati | Ihållande takykardi (förmaksflimmer, frekventa extraslag), förbättring efter frekvens- eller rytmkontroll |
| Takotsubo | Akut debut efter stress, apikal ballongformning, ofta normalisering på veckor |
| Myokardit | Akut debut, troponin, ödem och subepikardiell LGE i hjärt-MR |
| Arytmogen kardiomyopati och NDLVC | Ringformad eller subepikardiell LGE, höggradiga kammararytmier, familjehistoria |
| Non-compaction | Kraftig trabekulering, tvåskiktad vägg |
| Amyloidos | Förtjockade väggar, låg voltage, förhöjt NT-proBNP och troponin |
Behandling
Grundprinciper
Behandlingen har två spår: att behandla orsaken när den går att behandla, och att behandla hjärtsvikten och risken för kammararytmi. ESC 2023 rekommenderar att riktlinjerna för kronisk hjärtsvikt tillämpas vid DCM, eftersom rekommendationerna i stort är oberoende av orsak och randomiserade studier i enskilda kardiomyopatier är sällsynta [1]. Det gäller ACE-hämmare eller ARNI, betablockerare, mineralokortikoidreceptorantagonister och SGLT2-hämmare, samt CRT och transplantation. ESC 2026 anger att SGLT2-hämmare och MRA rekommenderas vid symtomatisk hjärtsvikt oavsett LVEF och att doserna ska upptitreras var 1:a till 2:a vecka [2]. Läkemedel, målnivåer och biverkningar beskrivs i farmakologisk behandling vid hjärtsvikt. Doserna upprepas inte här.
Svaret på behandlingen kan skilja sig mellan genotyper [1]. Vid asymptomatisk vänsterkammardysfunktion eller tidig sjukdom, till exempel hos genetiska bärare som upptäckts vid släktutredning, kan förstahandsbehandling (ACE-hämmare, ARB, betablockerare, MRA) övervägas för att förhindra progression, men evidensen är svag (klass IIb, nivå C) [1]. Järnbrist behandlas enligt järnbrist vid hjärtsvikt.
Behandling av bakomliggande orsak
Åtgärder som kan normalisera vänsterkammarfunktionen är avgörande att pröva tidigt: alkoholabstinens, behandling av takykardi (sinusrytm eller frekvenskontroll), behandling av tyreoideasjukdom, järnöverskott och inflammatoriska sjukdomar, och avbruten kardiotoxisk exponering. Hjärtsvikt som orsakas av förmaksflimmer har generellt bättre prognos än hjärtsvikt som orsakar förmaksflimmer [2].
ICD vid dilaterad kardiomyopati
Beslutet om implanterbar defibrillator vid DCM bygger på LVEF, genotyp, LGE och ytterligare riskfaktorer som synkope och ihållande eller upprepad icke-ihållande kammartakykardi. Rekommendationerna i ESC 2023 [1]:
| Situation | Klass, nivå |
|---|---|
| Sekundärprevention: överlevt hjärtstillestånd eller återhämtat sig från kammararytmi med hemodynamisk instabilitet | I, B |
| Primärprevention vid symtomatisk hjärtsvikt och LVEF ≤35 % trots minst 3 månaders optimal behandling | IIa, A |
| Genotypen bör beaktas i riskbedömningen | IIa, B |
| Högriskgenotyp, LVEF >35 % och ytterligare riskfaktorer (till exempel NSVT, många kammarextraslag, manligt kön, LGE) | IIa, C |
| Högriskgenotyp, LVEF >35 % utan ytterligare riskfaktorer, i selekterade fall | IIb, C |
| Ingen högriskgenotyp, LVEF >35 % och ytterligare riskfaktorer (synkope, LGE på hjärt-MR) | IIb, C |
ESC 2026 ger ICD vid icke-ischemisk HFrEF (NYHA II och III, LVEF ≤35 % trots minst 3 månaders behandling, förväntad överlevnad över 1 år) klass IIa, nivå B1, men rekommenderar inte ICD i NYHA IV utan möjlighet till CRT, hjärtpump eller transplantation [2]. En bärbar defibrillator kan övervägas som brygga till beslut om permanent ICD eller under väntan på transplantation (IIb, C) [2]. I SCD-HeFT minskade ICD totalmortaliteten med 23 % jämfört med amiodaron hos patienter med HFrEF [2,16].
Evidensen vid icke-ischemisk sjukdom är mindre tydlig än vid ischemisk. I DEFINITE minskade ICD plötsliga arytmidödsfall (3 mot 14 fall) men totalmortaliteten minskade inte signifikant (HR 0,65) [14]. I DANISH, där 58 % hade CRT, skilde sig inte totalmortaliteten (HR 0,87), medan plötslig hjärtdöd halverades (HR 0,50) [15]. ESC 2023 anger att undergruppsanalyser antyder överlevnadsvinst upp till cirka 70 års ålder [1]. Vid generatorbyte bör nytta och risk omprövas i ett delat beslut mellan patient och kardiolog med erfarenhet av hjärtsvikt och implantat (IIa, C) [2].
Högriskgenotyper ska uppmärksammas oavsett LVEF. Enligt ESC 2023 gäller det varianter i LMNA, FLNC (avkortande), TMEM43, PLN, DSP och RBM20, med årlig risk för plötslig hjärtdöd på 3 till 5 % för PLN, DSP och RBM20 och 5 till 10 % för LMNA, avkortande FLNC och TMEM43 [1].
| Gen | Prediktorer för plötslig hjärtdöd (ESC 2023) |
|---|---|
| LMNA | Uppskattad 5-årsrisk med LMNA-riskkalkylator |
| FLNC, avkortande | LGE, LVEF under 45 % |
| TMEM43 | Män; kvinnor med LVEF under 45 %, NSVT, LGE eller mer än 200 extraslag per dygn |
| PLN | Riskkalkylator, LVEF under 45 %, LGE, NSVT |
| DSP, RBM20 | LGE, LVEF under 45 % |
LMNA-riskpoängen (kön, icke-missense-variant, AV-block, NSVT, LVEF) förutsade 96 % av livshotande arytmier vid en 5-årsrisk på minst 7 % i det ursprungliga materialet [13]. Valideringen visade dock överskattning av risken vid denna gräns (specificitet 26 %), och ESC 2023 betonar delat beslut i stället för en fast tröskel, och anger att ESC:s arytmiriktlinje från 2022 föreslog 10 % för DCM med LMNA-variant [1]. Poängen är ett underlag för samtalet med patienten.
För patienter utan högriskgenotyp och med LVEF över 35 % kan förekomst och utbredning av LGE vara till hjälp vid riskbedömningen [1]. I en kohort med LVEF 40 % eller högre fick 17,8 % med midvägg-LGE plötslig död eller avbruten plötslig död jämfört med 2,3 % utan LGE [12]. I en större kohort var dödligheten 26,8 mot 10,6 % med respektive utan fibros över drygt 5 år [11]. Genotyp och LGE tillsammans förbättrar riskbedömningen [9]. Se även pacemaker och ICD och ICD på akutmottagningen.
CRT
Vänstergrenblock förekommer ofta vid DCM. Enligt ESC 2026 rekommenderas CRT vid symtomatisk HFrEF, LVEF ≤35 % trots optimal behandling och sinusrytm med LBBB och QRS ≥150 ms (klass I, nivå A). Vid LBBB med QRS 130 till 149 ms eller icke-LBBB med QRS ≥150 ms bör CRT övervägas (IIa, C). CRT i stället för högerkammarstimulering bör övervägas vid pacemakerindikation på grund av AV-block hos patienter med HFrEF (IIa, B1) [2]. Läs mer i EKG vid pacemaker, ICD och CRT.
Förmaksflimmer
Förmaksflimmer ska bedömas som både orsak och följd. Enligt ESC 2026 ges perorala antikoagulantia efter CHA2DS2-VA-poäng (klass I, nivå A), med DOAK före warfarin (I, B1) [2]. Betablockerare är förstahandsval för frekvenskontroll vid stabil HFrEF (I, C), digoxin kan läggas till (IIa, C) och AV-nodablation med CRT bör övervägas vid svårt symtomgivande permanent flimmer (IIa, B1). Kateterablation kan övervägas hos selekterade patienter med symtomgivande flimmer och HFrEF (IIa, C), med kriterier hög flimmerbörda, mindre än ett års kontinuerligt persisterande flimmer och tydligt samband mellan flimmer och hjärtsvikt [2]. I CASTLE-AF minskade ablation sammansatt utfall av död eller hjärtsviktsinläggning (HR 0,62), men studien gällde hjärtsvikt med LVEF på högst 35 % och ICD, inte DCM specifikt [21]. Flekainid, propafenon och dronedaron bör undvikas vid HFrEF [2]. LMNA-sjukdom innebär en särskilt hög strokerisk (8 till 22 %) [1]. Se förmaksflimmer och kateterablation.
Kammararytmier och ablation
Reversibla faktorer (elektrolyter, ischemi, läkemedel) ska korrigeras. Vid elektrisk storm utan svar på antiarytmika rekommenderas kateterablation, och vid recidiverande ärrrelaterade arytmier består förebyggande behandling av betablockerare, sotalol eller amiodaron samt kateterablation, framför allt vid monomorf kammartakykardi. Refraktära fall handläggs av ett team med kardiomyopatispecialist och elektrofysiolog [1]. Se ventrikeltakykardi.
Avancerad hjärtsvikt och transplantation
Hjärttransplantation rekommenderas för lämpliga patienter med kardiomyopati och avancerad hjärtsvikt (NYHA III–IV) eller refraktära kammararytmier som inte svarar på behandling, om absoluta kontraindikationer saknas (klass I, nivå C) [1]. Ettårsöverlevnaden efter transplantation är 80 till 90 % och mediantiden 12,5 år. Aktivt alkohol- eller substansmissbruk de senaste 6 månaderna är en kontraindikation, vilket gör alkoholabstinens avgörande vid alkoholkardiomyopati [2]. Mekaniskt cirkulationsstöd kan fungera som brygga till transplantation eller kandidatur. Se hjärt-lungtransplantation.
Återhämtning och utsättning av behandling
Vänsterkammarfunktionen förbättras hos många. I en italiensk kohort uppnådde 37 % omvänd remodellering (reverse remodelling) efter 24 månaders behandling, och det var kopplat till bättre överlevnad och färre arytmier [17]. Frekvensen var 39,6 % hos genotyppositiva och 46,2 % hos genotypnegativa i en annan kohort [8]. Avkortande TTN-varianter är förknippade med återhämtning [1].
TRED-HF randomiserade 51 patienter med tidigare DCM (LVEF förbättrad från under 40 % till minst 50 %, normaliserad slutdiastolisk volym, NT-proBNP under 250 ng/L, symtomfria) till stegvis utsättning av hjärtsviktsbehandlingen eller fortsatt behandling. Inom 6 månader fick 44 % i utsättningsgruppen återfall, och ingen i gruppen med fortsatt behandling. När den gruppen i sin tur satte ut behandlingen fick ytterligare 9 patienter (36 % enligt Kaplan–Meier) återfall inom 6 månader [18]. ESC 2026 tolkar detta som remission snarare än bot och rekommenderar att behandlingen fortsätter. Utsättning kan övervägas i undantagsfall när en helt reversibel orsak (takotsubo, arytmirelaterad svikt, myokardit) har normaliserat funktion, volym och natriuretiska peptider, och då på patientens begäran, gradvis och med täta kontroller av klinik, laboratorieprov och avbildning. En liten studie (CATHEDRAL-HF) såg inte fler återfall vid utsättning [2].
Särskilda former och situationer
Alkoholkardiomyopati
Alkoholkardiomyopati är en förvärvad form av DCM som orsakas av långvarig riklig alkoholkonsumtion. Den klassiska gränsen är mer än 80 g alkohol per dag i minst 5 år, men gränsen är omdiskuterad och känsligheten varierar individuellt. Diagnosen kräver dilaterad vänster kammare (diameter mer än 2 SD över normalt), LVEF under 50 % och uteslutning av andra orsaker [19]. Alkohol bidrar sannolikt till en betydande andel av DCM: 3,8 till 47 % av oförklarade fall i olika studier, och män drabbas oftare [19].
Kliniskt och på ekokardiografi och hjärt-MR går sjukdomen inte att skilja från andra DCM-former. Biokemiska ledtrådar är förhöjda levervärden och GGT, makrocytos, trombocytopeni, hypomagnesemi och hypofosfatemi [19]. Förmaksflimmer är vanligt (34 % mot 24 % vid annan DCM i en spansk kohort) [19]. Genetiska varianter, särskilt avkortande TTN, kan göra individen känsligare, vilket stöder en tvåstegsmodell med genetisk anlagsbakgrund och alkohol som utlösare [19].
Prognosen avgörs av alkoholabstinens. I en äldre studie hade alkoholkardiomyopati inte bättre utfall än idiopatisk DCM, och fortsatt drickande var en stark prediktor för hjärtdöd [20]. I nyare data förbättrades LVEF hos 42 %, och ingen som fortsatte med hög konsumtion återhämtade sig [19]. Behandlingen är alkoholabstinens, vid behov med naltrexon eller akamprosat (disulfiram kräver försiktighet vid hjärtsvikt) och behandling av hjärtsvikten enligt HFrEF [19]. Se alkoholbrukssyndrom.
Cytostatika och kardio-onkologi
Antracykliner, andra cytostatika, tyrosinkinashämmare och monoklonala antikroppar kan orsaka DCM [1]. Vid symtomatisk hjärtsvikt under cancerbehandling rekommenderas hjärtsviktsbehandling oavsett LVEF, och beslut om att fortsätta eller avbryta kardiotoxiska läkemedel tas av ett multidisciplinärt team efter svårighetsgrad. Behandling för HFrEF rekommenderas vid asymtomatisk måttlig till svår kardiotoxicitet och bör övervägas vid mild [2]. Strain kan upptäcka subklinisk dysfunktion hos patienter som får kardiotoxisk kemoterapi [1].
Graviditet och peripartum
Graviditet kan vara en utlösande faktor för DCM hos genetiskt predisponerade [1]. Se peripartum kardiomyopati. Genetisk vägledning och testning bör övervägas vid peripartum kardiomyopati (klass IIa, nivå C) [1].
Kvinnor med känd kardiomyopati bör få preconceptionell rådgivning enligt mWHO-klassificeringen (klass I, nivå C), och vid LVEF under 35 % ska graviditet och förlossning handläggas på ett expertcentrum [1]. Vaginal förlossning rekommenderas i de flesta fall, men kejsarsnitt övervägs vid svår hjärtsvikt (LVEF under 30 % eller NYHA III–IV) [1]. ACE-hämmare, ARB, ARNI, MRA, ivabradin och SGLT2-hämmare rekommenderas inte under graviditet (klass III, nivå C), och icke-selektiva betablockerare byts mot betaselektiva (metoprolol, bisoprolol) (klass I, nivå C) [2]. Pågående betablockad bör övervägas fortsätta (IIa, C), med kontroll av fostertillväxt [1]. Amiodaron, atenolol, dronedaron och spironolakton är kontraindicerade. Övervakning bör fortsätta 24 till 48 timmar efter förlossningen [1].
Diabetes
Diabetes finns bland de tillstånd som kan ge DCM-fenotypen [1]. Diabeteskardiomyopati, som oftast börjar med fibros, hypertrofi och diastolisk dysfunktion innan den systoliska funktionen försämras, beskrivs i diabeteskardiomyopati.
Uppföljning och prognos
Patienter med DCM följs på hjärtsviktsmottagning med kontroller av symtom, vitalparametrar, laboratorieprov och vänsterkammarfunktion. Hjärt-MR kan upprepas vart 2:a till 5:e år. Ambulatoriskt EKG rekommenderas minst årligen vid NDLVC, och oftare vid hög risk för ledningsrubbning eller arytmi (laminopati, neuromuskulär sjukdom, PLN, avkortande FLNC) [1]. Behandlingen ska fortsätta även vid förbättrad vänsterkammarfunktion [2]. Familjeuppföljningen och genetisk vägledning beskrivs ovan.
Måttlig fysisk aktivitet förbättrar funktionskapacitet och livskvalitet hos välbehandlade patienter. Intensiv träning och tävlingsidrott kan däremot utlösa arytmier, och symtomatiska patienter bör avstå från idrott med måttlig eller hög intensitet. Genbärare bör bedömas individuellt, och särskild försiktighet gäller LMNA och TMEM43 [1].
Prognosen är sämst hos patienter med lägst ejektionsfraktion eller svår diastolisk dysfunktion [4]. LGE, genotyp och uppnådd omvänd remodellering är oberoende prognostiska faktorer [8,9,11,17]. I en stor kohort hade genotyppositiva patienter fler allvarliga händelser än genotypnegativa (31,7 mot 19,8 %), fler kammararytmier (19,6 mot 12,2 %) och oftare terminal hjärtsvikt (16,1 mot 8,7 %) [8]. Patienter med både LGE och genotyp hade störst risk [9]. Prognosen beror starkt på orsaken.
Vanliga frågor
Vad skiljer dilaterad kardiomyopati från hjärtsvikt?
Hjärtsvikt är ett syndrom, DCM är en av flera möjliga orsaker till det. DCM innebär att vänster kammare är vidgad och att den systoliska funktionen är nedsatt utan att kranskärlssjukdom eller onormal belastning förklarar det [1]. Behandlingen av själva hjärtsvikten är densamma som vid andra orsaker till HFrEF, men utredningen av orsaken och släktutredningen är specifika för DCM.
Ska släktingar till en patient med DCM undersökas?
Ja. Alla förstagradssläktingar ska erbjudas EKG och hjärtavbildning. Om en sjukdomsframkallande variant har hittats testas släktingarna för just den varianten, och de som saknar den kan avskrivas från uppföljning [1]. Utan känd variant följs släktingarna kliniskt, och uppföljningen kan övervägas avslutas vid 50 års ålder med normala fynd om det inte finns fler sjuka i släkten [1].
Behöver alla med DCM en ICD?
Nej. ICD rekommenderas efter överlevd hjärtstillestånd eller kammararytmi med instabilitet. Som primärprevention bör den övervägas vid LVEF 35 % eller lägre trots minst 3 månaders optimal behandling, och vid högriskgenotyp, LGE eller synkope även vid högre LVEF [1,2]. Beslutet tas gemensamt med patienten.
Kan man sluta med hjärtsviktsläkemedlen när hjärtat har återhämtat sig?
Det rekommenderas normalt inte. I TRED-HF fick 44 % av patienterna återfall inom 6 månader efter utsättning [18]. Utsättning kan komma i fråga vid en helt reversibel orsak, och då under noggrann kontroll [2].
Kan man bli frisk från alkoholkardiomyopati?
Många förbättras väsentligt. Alkoholabstinens är grundbehandlingen, och i nyare data förbättrades vänsterkammarfunktionen hos 42 %. Hos dem som fortsatte med hög konsumtion sågs ingen återhämtning [19].
Källor
- Arbelo E m.fl. 2023 ESC Guidelines for the management of cardiomyopathies. Eur Heart J 2023;44:3503-3626. PMID: 37622657
- Køber L m.fl. 2026 ESC Guidelines for the management of heart failure. Eur Heart J 2026;47:5346-5457. PMID: 42661420
- Pinto YM m.fl. Proposal for a revised definition of dilated cardiomyopathy, hypokinetic non-dilated cardiomyopathy, and its implications for clinical practice: a position statement of the ESC working group on myocardial and pericardial diseases. Eur Heart J 2016;37:1850-1858. PMID: 26792875
- Weintraub RG, Semsarian C, Macdonald P. Dilated cardiomyopathy. Lancet 2017;390:400-414. PMID: 28190577
- Burkett EL, Hershberger RE. Clinical and genetic issues in familial dilated cardiomyopathy. J Am Coll Cardiol 2005;45:969-981. PMID: 15808750
- Hershberger RE, Hedges DJ, Morales A. Dilated cardiomyopathy: the complexity of a diverse genetic architecture. Nat Rev Cardiol 2013;10:531-547. PMID: 23900355
- Jordan E m.fl. Evidence-based assessment of genes in dilated cardiomyopathy. Circulation 2021;144:7-19. PMID: 33947203
- Escobar-Lopez L m.fl. Association of genetic variants with outcomes in patients with nonischemic dilated cardiomyopathy. J Am Coll Cardiol 2021;78:1682-1699. PMID: 34674813
- Mirelis JG m.fl. Combination of late gadolinium enhancement and genotype improves prediction of prognosis in non-ischaemic dilated cardiomyopathy. Eur J Heart Fail 2022;24:1183-1196. PMID: 35485241
- Felker GM, Shaw LK, O'Connor CM. A standardized definition of ischemic cardiomyopathy for use in clinical research. J Am Coll Cardiol 2002;39:210-218. PMID: 11788209
- Gulati A m.fl. Association of fibrosis with mortality and sudden cardiac death in patients with nonischemic dilated cardiomyopathy. JAMA 2013;309:896-908. PMID: 23462786
- Halliday BP m.fl. Association between midwall late gadolinium enhancement and sudden cardiac death in patients with dilated cardiomyopathy and mild and moderate left ventricular systolic dysfunction. Circulation 2017;135:2106-2115. PMID: 28351901
- Wahbi K m.fl. Development and validation of a new risk prediction score for life-threatening ventricular tachyarrhythmias in laminopathies. Circulation 2019;140:293-302. PMID: 31155932
- Kadish A m.fl. Prophylactic defibrillator implantation in patients with nonischemic dilated cardiomyopathy. N Engl J Med 2004;350:2151-2158. PMID: 15152060
- Køber L m.fl. Defibrillator implantation in patients with nonischemic systolic heart failure. N Engl J Med 2016;375:1221-1230. PMID: 27571011
- Bardy GH m.fl. Amiodarone or an implantable cardioverter-defibrillator for congestive heart failure. N Engl J Med 2005;352:225-237. PMID: 15659722
- Merlo M m.fl. Prevalence and prognostic significance of left ventricular reverse remodeling in dilated cardiomyopathy receiving tailored medical treatment. J Am Coll Cardiol 2011;57:1468-1476. PMID: 21435516
- Halliday BP m.fl. Withdrawal of pharmacological treatment for heart failure in patients with recovered dilated cardiomyopathy (TRED-HF): an open-label, pilot, randomised trial. Lancet 2019;393:61-73. PMID: 30429050
- Domínguez F, Adler E, García-Pavía P. Alcoholic cardiomyopathy: an update. Eur Heart J 2024;45:2294-2305. PMID: 38848133
- Fauchier L m.fl. Comparison of long-term outcome of alcoholic and idiopathic dilated cardiomyopathy. Eur Heart J 2000;21:306-314. PMID: 10653678
- Marrouche NF m.fl. Catheter ablation for atrial fibrillation with heart failure. N Engl J Med 2018;378:417-427. PMID: 29385358
- Mangini F m.fl. Non-dilated left ventricular cardiomyopathy: exploring the spectrum from phenotype to disease entity. J Clin Med 2026;15:7214. PMID: 42795986
- Malki M m.fl. When the heart reveals lupus: severe dilated cardiomyopathy as the initial manifestation of systemic lupus erythematosus. Cureus 2026;18:e116094. PMID: 42861242