Sammanfattning
Kardiomyopatier är sjukdomar i själva hjärtmuskeln som inte förklaras av kranskärlssjukdom, hypertoni, klaffsjukdom eller medfödda hjärtfel. ESC:s riktlinje från 2023 utgår från fenotypen, alltså hur hjärtat ser ut och fungerar vid undersökning, och delar in sjukdomarna i hypertrofisk kardiomyopati (HCM), dilaterad kardiomyopati (DCM), icke-dilaterad vänsterkammarkardiomyopati (NDLVC), arytmogen högerkammarkardiomyopati (ARVC) och restriktiv kardiomyopati (RCM). När fenotypen är fastställd börjar sökandet efter orsaken, som kan vara genetisk men lika gärna inflammatorisk, toxisk, infiltrativ eller metabol [1].
I primärvården handlar uppdraget om att tänka på diagnosen och remittera rätt. Andfåddhet, bröstsmärta, palpitationer, synkope, ett onormalt EKG eller ett nytt blåsljud kan vara första tecknet. Släkthistoria med plötslig död i ung ålder, hjärtsvikt, pacemaker eller ICD, liksom muskelsvaghet, bilateralt karpaltunnelsyndrom eller njurpåverkan hos en patient med förtjockade kammarväggar, ska väcka misstanke. Första utredningen är anamnes med stamtavla, EKG, NT-proBNP, troponin och ekokardiografi. Hjärt-MR, långtids-EKG och genetisk utredning ordnas av kardiolog. Hjärtstopp, ihållande kammartakykardi och oförklarad synkope, särskilt vid ansträngning, kräver akut kardiologisk bedömning.
Genetisk utredning rekommenderas när den kan ge diagnos, prognos, behandlingsvägledning eller möjlighet till släktutredning, och den ska föregås och följas av genetisk vägledning [1]. Alla förstagradssläktingar bör erbjudas EKG och bilddiagnostik. Om en sjukdomsorsakande variant är känd erbjuds släktingarna riktad analys, och de som saknar varianten kan avskrivas från uppföljning [1]. I Sverige sker detta via kardiolog och kardiogenetisk mottagning, med stöd av Svenska kardiologföreningens arbetsgrupp för kardiogenetik [14].
Behandlingen följer fenotyp och orsak: hjärtsviktsbehandling, antiarytmisk behandling, sjukdomsspecifik behandling och ICD när risken för plötslig hjärtdöd motiverar det. Artikeln är en översikt och hänvisar till artiklarna om de enskilda sjukdomarna.
Bakgrund och epidemiologi
Terminologi
Kardiomyopati (cardiomyopathy) används om ett myokard som är strukturellt och funktionellt onormalt utan att koronarsjukdom, hypertoni, klaffsjukdom eller medfödd hjärtsjukdom i tillräcklig grad förklarar fyndet. Definitionen gäller barn och vuxna och förutsätter ingen viss orsak. En kardiomyopati kan förekomma tillsammans med ischemisk, valvulär eller hypertensiv hjärtsjukdom [1].
Takotsubo klassificeras inte som kardiomyopati eftersom tillståndet är övergående. Prominent trabekulering i vänster kammare (tidigare "non-compaction") ses som ett fenotypiskt drag och inte som en egen kardiomyopati, och termen hypertrabekulering rekommenderas, särskilt när fyndet är övergående eller debuterar i vuxen ålder [1].
| Fenotyp | Definition enligt ESC 2023 (sammanfattad) |
|---|---|
| Hypertrofisk kardiomyopati (HCM) | Ökad väggtjocklek eller massa i vänster kammare som inte enbart förklaras av belastning. Hos vuxna 15 mm eller mer i något segment; 13 till 14 mm kräver stöd av släkthistoria, genetik eller EKG. Hos vuxna förstagradssläktingar räcker 13 mm. |
| Dilaterad kardiomyopati (DCM) | Vänsterkammardilatation och global eller regional systolisk dysfunktion som inte enbart förklaras av belastning eller kranskärlssjukdom. Dilatation: slutdiastolisk diameter över 58 mm hos män och 52 mm hos kvinnor, eller volymindex 75 respektive 62 ml/m² eller mer. Ejektionsfraktion under 50 procent. |
| Icke-dilaterad vänsterkammarkardiomyopati (NDLVC) | Icke-ischemiskt ärr eller fettersättning i vänster kammare oavsett väggrörelser, eller isolerad global hypokinesi utan ärr, utan kammardilatation. Ersätter "hypokinetic non-dilated cardiomyopathy" och omfattar det som tidigare kallats arytmogen vänsterkammarkardiomyopati eller vänsterdominant ARVC. |
| Arytmogen högerkammarkardiomyopati (ARVC) | Övervägande högerkammardilatation eller dysfunktion med histologiska och/eller EKG-förändringar enligt publicerade kriterier (2010 års modifierade Task Force-kriterier) [7]. |
| Restriktiv kardiomyopati (RCM) | Restriktiv fysiologi i vänster och/eller höger kammare med normala eller små volymer och normal väggtjocklek. Biatriell dilatation är vanligt. |
Källa för tabellen: [1]. De enskilda sjukdomarna beskrivs i artiklarna om hypertrofisk kardiomyopati, dilaterad kardiomyopati, arytmogen högerkammarkardiomyopati och non-compaction. NDLVC är en ny kategori, och fynden ska utlösa ett multiparametriskt orsakssökande som kan leda till en specifik, ofta genetisk, diagnos [1,12].
Förekomst
Prevalensen i vuxen befolkning anges i ESC 2023 till cirka 0,2 procent för HCM, 0,036 till 0,400 procent för DCM och 0,078 procent för ARVC. För NDLVC saknas data och RCM är sällsynt. Förekomsten av idiopatisk DCM har med populationsstudier och indirekta antaganden om sjukdomsgenernas frekvens skattats till nästan tio gånger högre än äldre siffror [1].
Flera tillstånd som tidigare sågs som sekundära har genetiska bidrag. Titinavkortande varianter (TTNtv) fanns hos 13,5 procent av patienter med alkoholkardiomyopati mot 2,9 procent hos kontroller [9], hos 7,5 procent av patienter med cancerbehandlingsrelaterad kardiomyopati [18] och, tillsammans med andra avkortande varianter, hos 15 procent av kvinnor med peripartumkardiomyopati [10]. Sjukdomsgener för DCM, NDLVC och ARVC hittades hos 8 till 22 procent av vuxna och barn med akut myokardit [1].
Patofysiologi
Genetiska kardiomyopatier nedärvs oftast autosomalt dominant, vilket ger 50 procents risk för varje barn. Recessiv, X-kopplad och mitokondriell (matrilineär) nedärvning förekommer. Många olika varianter i många gener kan ge samma fenotyp. Penetrans och uttryck varierar, så inte alla bärare insjuknar och bland dem som gör det varierar debutålder och svårighetsgrad kraftigt [1].
Penetransen är åldersberoende. Ungefär 5 procent har fenotyp under första decenniet, därefter ökar andelen med 10 till 20 procent per decennium till 70 till 90 procent vid 70 års ålder i familjer med kardiomyopati. Hos kvinnor kommer den omkring tio år senare än hos män [1]. Icke-genetiska faktorer påverkar uttrycket, till exempel hypertoni vid HCM och intensiv träning vid ARVC.
En sannolikt orsakande variant kan påvisas hos cirka 40 till 60 procent vid HCM [1,2], upp till 40 procent vid DCM och upp till 60 procent vid ARVC [1]. Genomvida associationsstudier visar att en betydande del av HCM och DCM har polygen bakgrund, med många vanliga varianter med liten effekt. Polygena riskscorer har ännu inget kliniskt värde [1].
Vanliga genetiska orsaker
| Fenotyp | Gener | Anmärkning |
|---|---|---|
| HCM | Sarkomergener, främst MYH7 och MYBPC3; även TNNI3, TNNT2, TPM1, MYL2, MYL3, ACTC1 | Variant hos ungefär 30 procent av sporadiska och 60 procent av familjära fall [2] |
| DCM | TTN (avkortande varianter), LMNA, sarkomergener, desmosomgener, BAG3, FLNC, DSP, PLN, RBM20, DES | TTN är vanligast, därefter LMNA, sarkomer och desmosom; LMNA står för 5 till 10 procent av DCM [3] |
| NDLVC | DSP, FLNC, PLN, LMNA, TTN, BAG3, RBM20, DES, DMD | Ärrmönstret varierar med genotyp [1] |
| ARVC | Desmosomgener (PKP2, DSP, DSG2, DSC2, JUP) samt DES, TMEM43, PLN | Variant hos upp till 60 procent [1] |
| RCM | TNNI3 (vanligast), övriga sarkomergener, DES, FLNC, BAG3 | Sällsynt; amyloidos och andra infiltrativa sjukdomar är vanligare orsaker [1] |
Vissa genotyper har hög risk för maligna arytmier oberoende av ejektionsfraktionen. ESC 2023 anger årlig risk för plötslig hjärtdöd på 5 till 10 procent för LMNA, avkortande FLNC och TMEM43, och 3 till 5 procent för PLN, DSP och RBM20 [1]. Genotypen ingår därför i ICD-bedömningen (se Behandling och riskbedömning).
Klinisk bild
Patienter kommer till vården på flera sätt. Symtom är vanligast: dyspné, bröstsmärta, palpitationer, synkope eller presynkope. Många har få eller inga symtom och upptäcks genom ett onormalt EKG, ett blåsljud, screening av släktingar eller ett genetiskt sekundärfynd. Man kan också hamna i kardiomyopatiflödet via hjärtsviktsmottagning, arytmimottagning med tidig retledningsstörning, förmaksflimmer eller kammararytmi, eller via akutmottagningen med misstänkt myokardit. Plötslig hjärtdöd kan vara första manifestationen [1].
Åldern styr differentialdiagnosen: hos spädbarn dominerar metabola sjukdomar och missbildningssyndrom, i tonåren neuromuskulära sjukdomar, och efter 65 års ålder är vildtyp transtyretinamyloidos en viktig orsak [1].
Varningstecken som pekar mot specifik orsak
ESC 2023 beskriver ledtrådar i släktanamnes, status, EKG och bilddiagnostik. Tabellen sammanfattar ett urval [1,4].
| Fynd | Tänk på |
|---|---|
| Plötslig död, hjärtsvikt, transplantation, pacemaker eller ICD hos släktingar i ung ålder | Autosomalt dominant kardiomyopati |
| Män svårast drabbade, ingen man-till-man-överföring | X-kopplad sjukdom (Fabry, Danon, dystrofinopati) |
| Muskelsvaghet, ihållande förhöjt CK | Dystrofinopati, laminopati, desminopati, myotoni, mitokondriell sjukdom |
| Bilateralt karpaltunnelsyndrom, ruptur av bicepssenan, spinal stenos, polyneuropati, dysautonomi | Amyloidos (framför allt ATTR) |
| Makroglossi, lätt uppkomna blåmärken | AL-amyloidos |
| Angiokeratom, neuropatisk smärta, njursvikt | Fabrys sjukdom |
| Hudpigmentering, diabetes, förhöjt ferritin och transferrinmättnad | Hemokromatos |
| AV-block hos patient med DCM-, NDLVC- eller HCM-fenotyp | Laminopati, sarkoidos, desminopati, myotoni, Chagas, amyloidos |
| Låga QRS-voltage trots förtjockad vägg, pseudoinfarktmönster | Amyloidos |
| Kort PR-tid eller preexcitation med uttalad hypertrofi | PRKAG2, Danon, Pompe, Fabry |
| T-vågsinversion V1 till V3 med terminal aktiveringsfördröjning, atypiskt högergrenblock | ARVC |
| Granulärt ekogent myokard, förtjockad högerkammarvägg, perikardvätska, apikalt sparad strain | Amyloidos |
Utredning och diagnostik
Utredningen har två mål: att fastställa fenotypen och att hitta orsaken. Alla patienter med misstänkt eller känd kardiomyopati ska utredas systematiskt med klinisk bedömning, stamtavla, EKG, långtids-EKG, laboratorieprov och multimodal bilddiagnostik (klass I, nivå C) [1].
Figur 1. Förenklad utredningsgång vid misstänkt kardiomyopati. Egen sammanställning efter [1].
flowchart TD
  A["Misstanke: symtom, onormalt EKG, blåsljud, arytmi, hjärtsvikt, släkthistoria eller fynd vid screening"] --> B["Anamnes med stamtavla över tre till fyra generationer, status, EKG, NT-proBNP, troponin och basala prover"]
  B --> C["Ekokardiografi: väggtjocklek, volymer, ejektionsfraktion, diastolisk funktion, klaffar, strain"]
  C --> D["Fenotyp: HCM, DCM, NDLVC, ARVC eller RCM"]
  D --> E["Hjärt-MR med LGE, T1-kartor och ECV"]
  E --> F["Långtids-EKG, kranskärlsbedömning, riktade prover, scintigrafi, PET eller biopsi vid behov"]
  F --> G["Orsaksdiagnos: genetisk, inflammatorisk, toxisk, infiltrativ, metabol eller annan"]
  G --> H["Genetisk vägledning och genetisk analys vid indikation"]
  H --> I["Riskbedömning, behandling och långtidsuppföljning"]
  H --> J["Släktutredning av förstagradssläktingar"]
Anamnes, EKG och laboratorieprov
Släktanamnesen ska omfatta tre till fyra generationer (klass I, nivå C) och inkludera plötsliga dödsfall (som ibland registrerats som drunkning eller oförklarad olycka), hjärtsvikt i unga år, pacemaker, ICD och transplantation samt systemsjukdom som tidig stroke, muskelsvaghet, njurpåverkan, diabetes och dövhet [1]. EKG ska tas vid första besöket och upprepas vid förändrade symtom. EKG kan vara normalt, men avvikelser kommer ofta år före synliga förändringar vid ekokardiografi och är vanliga hos genotyppositiva släktingar [1].
Första linjens prov rekommenderas hos alla (klass I, nivå C): kreatinkinas, lever- och njurfunktion, NT-proBNP (eller BNP), troponin och proteinuri, och vid DCM dessutom kalcium, fosfat, ferritin, järn, blodstatus och tyreoideastatus. Vid RCM ingår också serum-ACE samt immunfixation och fria lätta kedjor. Andra linjens prov är riktade mot specifika diagnoser efter specialistbedömning (klass IIa, nivå C), till exempel alfa-galaktosidas A och lyso-Gb3 vid misstänkt Fabry, laktat och karnitinprofil vid misstänkt mitokondriell sjukdom, och autoantikroppar eller virusserologi vid misstänkt inflammatorisk orsak [1]. Se NT-proBNP.
Ekokardiografi
Ekokardiografi är den viktigaste första bilddiagnostiken. En samlad bedömning av dimensioner, vänster- och högerkammarfunktion och diastolisk funktion rekommenderas vid första utvärderingen och under uppföljning (klass I, nivå B). Global longitudinell strain är mer känslig än ejektionsfraktion för subtil dysfunktion, till exempel hos genotyppositiva släktingar, och kan hjälpa till att skilja amyloidos, HCM och idrottshjärta åt. Kontrastmedel förbättrar bedömningen av apikal HCM, apikala aneurysm, hypertrabekulering och trombbildning, och arbetsekokardiografi används för att provocera fram utflödesobstruktion vid HCM [1].
Hjärt-MR
Kontrastförstärkt hjärt-MR (CMR) rekommenderas redan vid första utvärderingen (klass I, nivå B). Undersökningen ger vävnadskarakterisering som är avgörande vid NDLVC, ARVC, myokardit, amyloidos, sarkoidos och järnöverskott. Protokollet omfattar cineserier, T2-viktade sekvenser, T1-kartläggning före och efter kontrast och late gadolinium enhancement (LGE), och T2* vid misstänkt hemokromatos. Kontroll med CMR kan övervägas vart andra till femte år [1].
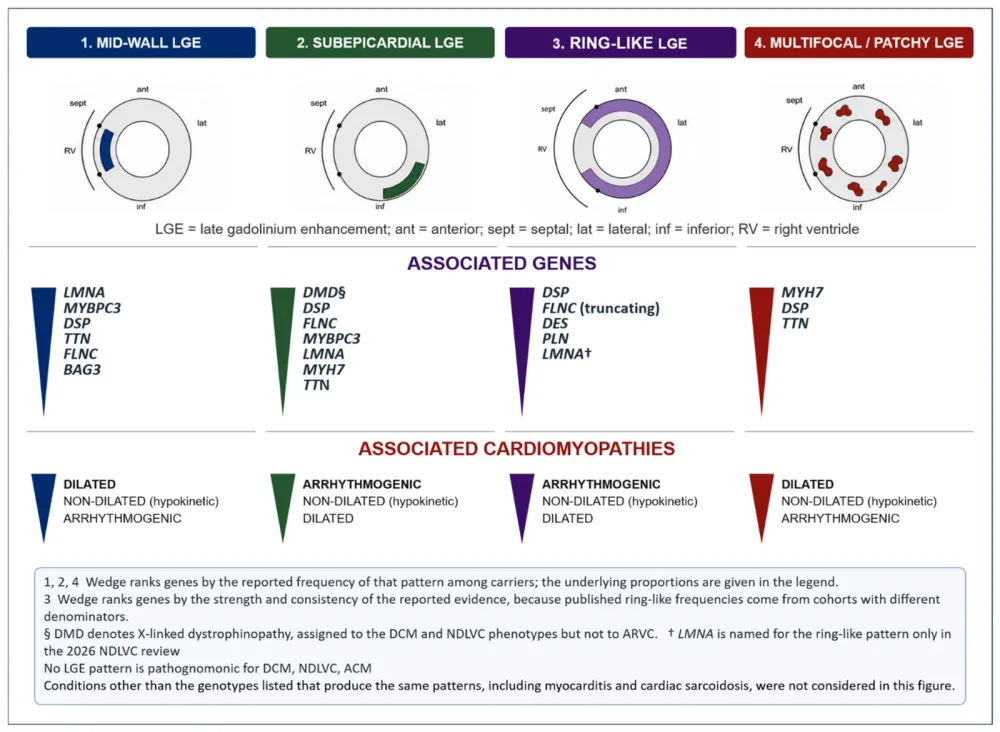
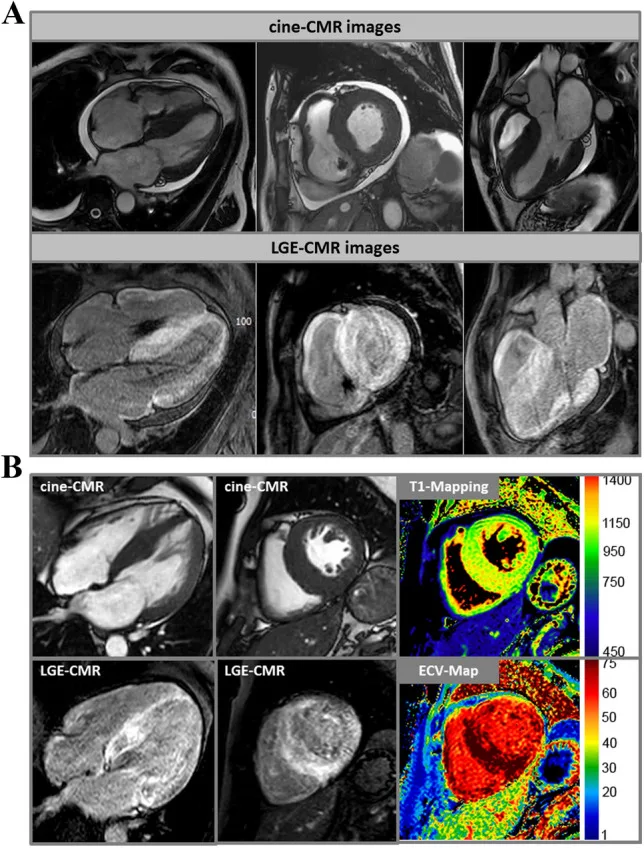
LGE visar fokal fibros men missar diffus fibros. T1-kartläggning och extracellulär volymfraktion (ECV) fångar även diffusa förändringar. ECV vid 1,5 tesla har rapporterats till 25,3 ± 3,5 procent hos friska, och ECV ökar med hypertrofin vid HCM men minskar hos idrottare med ökande väggtjocklek, vilket kan hjälpa i gråzonen mellan HCM och idrottshjärta [11]. Ärrets utseende ger orsaksledtrådar: subepikardiellt efter myokardit, fläckvist vid sarkoidos, utbrett inferolateralt vid dystrofinopatier, septalt mittväggsärr vid LMNA och ringformat subepikardiellt vid DSP, FLNC och PLN [1]. Mönstren överlappar och är inte specifika för enskilda sjukdomar eller gener [12]. Gadoliniumkontrast kan ges vid eGFR över 30 ml/min/1,73 m², och undersökning av patienter med ICD eller pacemaker kräver särskilda protokoll. Kontrast avråds i allmänhet under graviditet [1].
Vid hjärtamyloidos ger T1-kartläggning och ECV kraftigt förhöjda värden, vilket figur 3 visar [13].
Långtids-EKG, kranskärlsbedömning, scintigrafi och biopsi
Långtids-EKG rekommenderas vid första utvärderingen och därefter vart eller vartannat år för att upptäcka asymtomatiska arytmier, och alltid vid synkope eller palpitationer [1]. Arbetsprov och ergospirometri kan ge objektiva belägg för försämrad funktionell kapacitet och behöver vid oförändrade symtom bara upprepas vart andra till tredje år [1].
Ischemisk hjärtsjukdom ska uteslutas som orsak vid DCM-, NDLVC- och ARVC-fenotyp. Datortomografi av kranskärl bör övervägas för att utesluta kranskärlssjukdom (klass IIa, nivå C) [1], och invasiv kranskärlsröntgen rekommenderas vid hjärtsvikt med hög sannolikhet för obstruktiv kranskärlssjukdom hos patienter som kan komma ifråga för revaskularisering [4]. Se kranskärls-CT, indikationer och patientselektion.
Skelettscintigrafi rekommenderas vid misstänkt ATTR-amyloidos (klass I, nivå B), efter analys av monoklonalt protein. Vid misstänkt kardiell sarkoidos bör 18F-FDG-PET övervägas (klass IIa, nivå C). Endomyokardbiopsi bör övervägas när övriga undersökningar talar för inflammation, infiltration eller lagringssjukdom som inte kan påvisas på annat sätt (klass IIa, nivå C), och ska göras vid erfaret centrum [1]. Vid myokardit är hjärt-MR den icke-invasiva grundstenen och biopsi motiveras när den påverkar behandlingen [19]. Se hjärtamyloidos (ATTR), AL-amyloidos och akut myokardit.
Genetisk testning och genetisk vägledning
När ska man testa?
ESC 2023 rekommenderar genetisk vägledning för alla familjer med känd eller misstänkt ärftlig kardiomyopati, oavsett om testning övervägs (klass I, nivå B). Testningen ska ske med tillgång till ett multidisciplinärt team med kompetens i metodik, variantklassificering och klinisk tillämpning, med vägledning före och efter testet (klass I, nivå B) [1].
Hos en patient som uppfyller diagnoskriterierna är testning indicerad (klass I, nivå B) när den ger diagnos, prognos, behandlingsval eller reproduktiv vägledning, eller när den möjliggör kaskadscreening av släktingar som annars skulle följas livet ut. Postmortem genetisk analys rekommenderas om den underlättar handläggningen av överlevande släktingar (klass I, nivå C). Testning kan övervägas även när den bara ger nettonytta för patienten, och vid gränsfenotyp bara efter specialistbedömning (båda klass IIb, nivå C) [1]. Samma rekommendation finns i ESC 2026 för hjärtsvikt [4].
Testning kan skilja tidig sarkomer-HCM från hypertensiv hypertrofi, identifiera fenokopior som Fabry och styra ICD-beslut [1]. Första linjens testning görs med genpanel för gener med stark evidens för fenotypen. Vid HCM ingår de åtta sarkomergenerna MYH7, MYBPC3, TNNI3, TNNT2, TPM1, MYL2, MYL3 och ACTC1, och större paneler tillför sällan något [2]. Vid DCM kan testning vara användbar hos alla, även vid alkohol-, cancerbehandlings- eller peripartumrelaterad sjukdom, och ålder ska inte begränsa [1].
Tolkning av resultatet
Laboratoriet klassificerar varianter i fem klasser: patogen, sannolikt patogen, variant av oklar betydelse (VUS), sannolikt benign och benign [8]. Endast patogena och sannolikt patogena varianter är kliniskt handlingsgrundande. En VUS ger ingen grund för kaskadscreening, men kan utredas vidare med segregationsanalys i familjen i samråd med kardiogenetisk expertis [1,2]. Klassificeringen ändras med tiden: i en rapport omklassificerades 11 procent av HCM-varianterna inom sex år så att släktutredningen påverkades [2].
Ett negativt resultat utesluter inte genetisk sjukdom, det visar bara att ingen orsakande variant hittats i kända gener [1]. Om omfattande analys inte visar någon sällsynt orsakande variant är sjukdomen sannolikt inte monogen och risken för förstagradssläktingar lägre, men den tillämpningen är ännu inte etablerad [1].
Genetisk vägledning
Vägledningen ges av utbildad personal (genetisk vägledare, genetisk sjuksköterska eller klinisk genetiker) och omfattar nedärvning, risk för släktingar, test och resultat, betydelse för idrott, arbete och försäkring, risk för omklassificering och psykosocialt stöd [1]. För barn gäller att testning ska ske i barnets intresse och påverka handläggning, livsstil eller fortsatt undersökning. Prenatal diagnostik och preimplantatorisk genetisk diagnostik ska diskuteras i god tid, och prenatal diagnostik görs tidigt i graviditeten så att familjen har valmöjligheter [1].
Familjescreening
Vem ska undersökas?
Alla förstagradssläktingar till en patient med kardiomyopati ska erbjudas klinisk screening med EKG och bilddiagnostik (ekokardiografi och/eller hjärt-MR) [1]. Kaskadscreening efter genetisk analys följer tre lägen [1]:
- Känd sjukdomsorsakande variant hos probanden. Förstagradssläktingar erbjuds riktad analys. Bärare undersöks kliniskt med multiparametrisk bedömning och följs långsiktigt (klass I, nivå B). Släktingar utan varianten och utan fenotyp avskrivs, med råd att söka på nytt vid symtom eller nya fynd i släkten (klass I, nivå C).
- Ingen patogen variant hos probanden, eller genetik ej utförd. Förstagradssläktingar får en första klinisk bedömning med EKG och bilddiagnostik (klass I, nivå C), och regelbunden långtidsuppföljning bör övervägas (klass IIa, nivå C).
- Förstagradssläkting avliden. Klinisk undersökning av nära släktingar till den avlidne bör övervägas (klass IIa, nivå C).
Vid DCM räcker isolerad vänsterkammardilatation med bevarad systolisk funktion, eller en känd familjevariant, för diagnos hos en släkting. DCM räknas som familjär om en eller flera första- eller andragradssläktingar har DCM, eller om oförklarad plötslig död inträffat hos en förstagradssläkting med DCM [1].
Hur ofta och hur länge?
Bärare av sjukdomsorsakande variant, och släktingar i familjer med påvisad sjukdom, ska följas från barndom till hög ålder med EKG och ekokardiografi (och andra undersökningar vid behov) vart till vartannat år fram till 60 års ålder och därefter vart tredje till femte år. Vid ARVC rekommenderas EKG, ekokardiografi och långtids-EKG vart eller vartannat år, med hjärt-MR vid första undersökningen [1]. För HCM anger AHA/ACC att barn från genotyppositiva familjer eller familjer med tidig sjukdom undersöks vart eller vartannat år, övriga barn senast i puberteten och därefter vart annat till vart tredje år, och vuxna vart tredje till femte år [2].
Där probanden är den enda drabbade, genetiken är negativ och släktutredningen är informativ, kan periodisk uppföljning avslutas hos förstagradssläktingar som är 50 år eller äldre med normala undersökningar. Heterozygota bärare av recessiv sjukdom kan avskrivas, och bärare av X-kopplad sjukdom kan skjuta upp undersökningen eftersom fenotypen kommer senare i livet [1].
Barn och praktiskt genomförande i Sverige
Genetisk testning av friska släktingar kan vara aktuell oavsett ålder, även mycket unga barn, om en sjukdomsorsakande variant fastställts säkert hos patienten [1]. Svenska kardiologföreningens PM anger att föräldrarna fattar det formella beslutet, att barnet ska tillfrågas från omkring 13 års ålder och senast vid 15, och att barnkardiolog kopplas in. Vid vissa sjukdomar ger anlaget få eller inga symtom i barndomen, och man kan då i samråd med vårdnadshavare vänta tills barnet själv kan ta ställning [14].
Probanden ansvarar för att information når släktingarna, eller att dessa sätts i kontakt med utredande enhet. Testning av friska släktingar är frivillig och föregås av genetisk vägledning. Utredningen omfattar ett familjeträd, samtycke innan uppgifter hämtas ur journaler och kontakt med barnkardiolog vid släktingar under 18 år. Släktingar som inte vill testas genetiskt ska erbjudas klinisk kontroll [14].
Differentialdiagnoser och icke-genetiska orsaker
Fenotypen är bara början, och många patienter har en förvärvad eller blandad orsak. ESC 2023 listar följande icke-genetiska orsaker till DCM [1]:
| Grupp | Exempel |
|---|---|
| Infektion (post-myokardit) | Enterovirus, adenovirus, herpesvirus, parvovirus B19, HIV, SARS-CoV-2, borrelia, Chagas |
| Toxiner och överskott | Alkohol, kokain, amfetamin, ecstasy, kobolt, anabola steroider, järnöverskott |
| Endokrina | Hypo- och hypertyreos, Cushing, Addison, feokromocytom, akromegali, diabetes |
| Näringsbrist och elektrolyter | Selen, tiamin, zink, koppar, karnitin, hypokalcemi, hypofosfatemi |
| Autoimmuna | Jättecellsmyokardit, eosinofil myokardit, EGPA, SLE, sarkoidos, reumatoid artrit |
| Läkemedel | Antracykliner, andra cytostatika, tyrosinkinashämmare och monoklonala antikroppar; klozapin, litium, tricykliska antidepressiva |
| Peripartum | Peripartumkardiomyopati |
Myokardit kan läka eller gå över i inflammatorisk kardiomyopati, definierad som kronisk myokardit med hjärtdysfunktion och ombyggnad [19]. Vid myokardit med bevarad ejektionsfraktion rekommenderas inte rutinmässig immunhämning, och högriskpatienter (dekompenserad hjärtsvikt, ejektionsfraktion under 40 procent, livshotande arytmi, AV-block grad III eller utbredd LGE) kan behöva endomyokardbiopsi. Fulminant myokardit ska flyttas till eller diskuteras med ett centrum som kan utföra biopsi och ge mekaniskt cirkulationsstöd [4]. Se akut myokardit.
Alkohol är en känd orsak till DCM, och patienter med TTN-avkortande variant som dricker över rekommenderade nivåer har lägre ejektionsfraktion. Släktutredning och genetisk analys bör övervägas vid alkoholkardiomyopati [9]. Cancerbehandling kan orsaka kardiomyopati. ESC:s riktlinje för kardio-onkologi (2022) rekommenderar bedömning av kardiovaskulär risk före behandling med HFA-ICOS-verktyget och ekokardiografisk övervakning vid antracyklinbehandling [6]. Vid symtomgivande hjärtsvikt under cancerbehandling rekommenderas grundläggande hjärtsviktsbehandling oavsett ejektionsfraktion, och beslut om att fortsätta eller avbryta det kardiotoxiska läkemedlet tas i multidisciplinärt team [4].
Kardiell amyloidos ska misstänkas vid hjärtsvikt med förtjockade väggar, särskilt över 65 års ålder. Varningstecken är bilateralt karpaltunnelsyndrom, polyneuropati, lågt eller normalt blodtryck hos tidigare hypertensiker, låga QRS-voltage, oproportionerligt förhöjt NT-proBNP och bestående förhöjt troponin [4]. ATTR-amyloidos påvisades vid skelettscintigrafi hos 8 procent med svår aortastenos, 12 procent med HFpEF och vänsterkammarhypertrofi och 7 procent som opererades för karpaltunnelsyndrom, och Anderson-Fabrys sjukdom hos 0,9 procent av både män och kvinnor i screening av vänsterkammarhypertrofi [1]. Se hjärtamyloidos (ATTR), AL-amyloidos, Fabrys sjukdom, extrapulmonell sarkoidos och primär hemokromatos.
Peripartumkardiomyopati definieras som hjärtsvikt med ejektionsfraktion under 45 procent utan annan förklaring, med debut kring förlossning eller i månaderna efter. Den drabbar globalt cirka 1 av 2 000 förlossningar, myokardit ska uteslutas med hjärt-MR, bromokriptin kan övervägas vid måttlig till svår sjukdom och genetisk analys bör övervägas [5,10]. Se peripartumkardiomyopati. Takotsubo ger övergående regional systolisk dysfunktion och klassas inte som kardiomyopati av ESC, men kan ge allvarliga komplikationer [1,20]. Se takotsubo. Chagas sjukdom kan ge myokardit med AV-block och kardiomyopati och ska övervägas när anamnesen talar för exponering (Chagas sjukdom). Se även takykardiinducerad kardiomyopati och diabeteskardiomyopati.
Behandling och riskbedömning
Hjärtsvikt och arytmier
Hjärtsvikt vid kardiomyopati med nedsatt ejektionsfraktion behandlas enligt ordinarie hjärtsviktsriktlinjer. Vid HCM utan nedsatt ejektionsfraktion gäller i stället kardiomyopatiriktlinjens principer [1,4]. Se hjärtsvikt, utredning och behandling, farmakologisk behandling vid hjärtsvikt och HFpEF. Betablockerare är förstahandsval vid ARVC för att minska adrenerg stimulering, och amiodaron bör användas försiktigt hos unga [1]. Sjukdomsspecifik behandling, till exempel hjärtmyosinhämmare vid obstruktiv HCM, beskrivs i respektive artikel.
Plötslig hjärtdöd och ICD
ICD är effektiv mot livshotande kammararytmier men medför komplikationer och återkommande aggregatbyten, särskilt hos unga. ESC 2023 rekommenderar att ICD bara implanteras om patienten förväntas leva över ett år med god livskvalitet, att beslutet fattas gemensamt med patienten, att patienten informeras om risk för oadekvata chocker, implantationskomplikationer och konsekvenser för socialt liv, arbete och bilkörning, och att man inte implanterar vid oupphörlig kammararytmi förrän den är kontrollerad (klass III) [1].
Sekundärprevention. ICD rekommenderas vid överlevt hjärtstopp eller hemodynamiskt påverkande kammararytmi vid HCM (klass I, nivå B), DCM (klass I, nivå B), NDLVC (klass I, nivå C) och ARVC (klass I, nivå A) [1].
Primärprevention vid DCM och NDLVC. ICD bör övervägas vid symtomgivande hjärtsvikt och ejektionsfraktion på högst 35 procent trots minst tre månaders optimal läkemedelsbehandling (klass IIa, nivå A). Genotypen bör ingå i riskbedömningen, och vid högriskgenotyp med ejektionsfraktion över 35 procent och ytterligare riskfaktor (synkope, LGE vid hjärt-MR) bör ICD övervägas (klass IIa, nivå C). Utan ytterligare riskfaktor kan ICD övervägas hos utvalda patienter med högriskgenotyp, och även utan högriskgenotyp vid ytterligare riskfaktor (båda klass IIb, nivå C) [1]. ESC 2026 anger ICD vid icke-ischemisk hjärtsvikt med ejektionsfraktion på högst 35 procent efter minst tre månaders behandling som klass IIa, nivå B1 [4]. I DANISH-studien minskade ICD plötslig död (HR 0,50) men inte total dödlighet (HR 0,87, ej signifikant) vid icke-ischemisk systolisk hjärtsvikt. Funktionen förbättras oftare vid myokardit eller TTN-variant, så omprövning efter tre månader är viktig [3].
LMNA och andra högriskgener. Vid LMNA finns en riskkalkylator, och vid beräknad femårsrisk på minst 10 procent tillsammans med manifest fenotyp (NSVT, ejektionsfraktion under 50 procent eller AV-ledningsrubbning) bör primärprofylaktisk ICD övervägas [3].
ARVC. ICD bör övervägas vid hemodynamiskt tolererad kammartakykardi (klass IIa, nivå B). Högriskkännetecken (arytmisk synkope, NSVT, högerkammarejektionsfraktion under 40 procent, vänsterkammarejektionsfraktion under 45 procent, inducerbar monomorf VT) och den uppdaterade ARVC-riskkalkylatorn bör användas som stöd (klass IIa, nivå B) [1,17]. Externa valideringar har visat att kalkylatorn kan överskatta risken [1].
HCM. Riskbedömning med HCM Risk-SCD (ESC) eller AHA/ACC:s stora riskmarkörer beskrivs i artikeln om HCM. AHA/ACC listar släktanamnes på plötslig HCM-död före 50 års ålder, massiv hypertrofi (30 mm eller mer), oförklarad synkope, ejektionsfraktion under 50 procent, apikalt aneurysm, utbredd LGE (15 procent eller mer) och NSVT [2]. ESC anser att ett apikalt aneurysm ensamt inte ska styra ICD-beslutet [1].
Behovet av ICD bör omprövas vid aggregatbyte [4]. Subkutan ICD kan användas vid infektionsrisk eller svår venös åtkomst men saknar antitakykardipacing och bradykardistöd, och bärbar defibrillator kan övervägas som överbryggning utan visad överlevnadsvinst [4]. Se pacemaker och ICD, ICD på akutmottagningen och kammartakykardi.
Idrott
Regelbunden fysisk aktivitet på låg till måttlig intensitet rekommenderas alla patienter som kan utföra den (klass I, nivå C) [1]. För intensiv träning och tävlingsidrott gäller:
- HCM: Vid låg risk kan intensiv träning och tävlingsidrott övervägas efter expertbedömning och gemensamt beslut, men inte idrott där en synkope kan innebära fara. Genotyppositiva utan fenotyp kan delta i all tävlingsidrott med årlig bedömning [1,2].
- ARVC: Intensiv träning och tävlingsidrott avråds. Hos friska bärare utan fenotyp rekommenderas upp till 150 minuter lätt till måttlig aktivitet per vecka, och försiktighet gäller för tävlingsidrott [1].
- DCM och NDLVC: Symtomatiska patienter bör avstå från idrott på måttlig till hög intensitet. Asymtomatiska patienter med lätt nedsatt funktion, utan träningsutlösta arytmier och utan betydande fibros, kan delta i de flesta tävlingsidrotter. Vid LMNA och TMEM43 gäller särskild försiktighet, och intensiv träning vid LMNA-DCM avråds [1,3].
Graviditet
Graviditetsrisken skattas med modifierad WHO-klassificering (mWHO). Graviditet är kontraindicerad vid WHO-klass IV, bland annat ejektionsfraktion under 30 procent, NYHA III till IV eller tidigare peripartumkardiomyopati med kvarstående nedsatt funktion. Före graviditet ska alla kvinnor få rådgivning om risk, preventivmedel och ärftlighet, och läkemedel ses över: ACE-hämmare, ARB, MRA, sakubitril/valsartan, SGLT2-hämmare och amiodaron är kontraindicerade. Betablockerare bör fortsätta (atenolol byts), och vid förmaksflimmer ges terapeutisk antikoagulation med LMWH eller K-vitaminantagonist beroende på graviditetsskede. Vaginal förlossning rekommenderas för de flesta, och planerade ICD-ingrepp görs helst före graviditet [1,5].
Gestagenpreventivmedel och levonorgestrelspiral är säkrast [1]. Vid HCM fick 23 procent av kvinnorna i ett stort register allvarliga kardiella händelser, främst de som redan före graviditeten var högriskpatienter [5]. Kvinnor med kardiomyopati bör följas av ett graviditetshjärtteam med kardiolog, obstetriker och anestesiolog [1,5].
Remiss och svensk organisation
ESC förordar delad vård mellan kardiomyopatispecialister och allmänna kardiologer, med remissenhet för komplexa fall och en kardiogenetisk enhet med genetiska vägledare, klinisk genetiker, bildspecialister, psykolog och barnkardiolog [1]. I Sverige handläggs misstänkt eller känd kardiomyopati av kardiolog. Genetisk vägledning, genetisk analys och släktutredning ges via kardiogenetisk mottagning, och barnkardiolog kopplas in när barn berörs [14].
Svenska kardiologföreningens arbetsgrupp för kardiogenetik bildades 2023 ur det svenska kardiogenetiska nätverket, tar fram riktlinjer och PM och samarbetar med Svenska nationella kardiogenetikregistret (SNKR), som bygger diagnosspecifika moduler för bland annat kardiomyopatier. PM om kliniska råd vid negativa genetiska fynd och om plötslig död hos unga uppdateras [15]. Socialstyrelsens nationella riktlinjer för hjärtsjukvård (2018) omfattar genetisk hjärt-kärlsjukdom som ett av sex områden [16].
Misstänkt kardiomyopati på grund av symtom, EKG-fynd, familjehistoria eller screeningfynd remitteras till kardiolog. Hjärtstopp, ihållande kammartakykardi och oförklarad synkope, särskilt vid ansträngning, kräver akut kardiologisk bedömning, eftersom ICD är indicerad vid överlevt hjärtstopp eller hemodynamiskt påverkande kammararytmi [1]. Upp till 30 procent av patienter med ICD utvecklar ångest eller posttraumatiska symtom, och psykologiskt stöd ska finnas tillgängligt [1].
Uppföljning och prognos
Patienter med kardiomyopati behöver livslång uppföljning. Kliniskt stabila patienter ska ha klinisk undersökning, EKG och ekokardiografi vart eller vartannat år (klass I, nivå C) och ny bedömning vid väsentligt förändrade eller oväntade symtom. Långtids-EKG rekommenderas vart eller vartannat år, hjärt-MR kan övervägas vart andra till femte år och arbetsprov vart andra till tredje år [1]. Övergången från barn- till vuxenkardiologi behöver planeras med gemensamma besök [1].
Prognosen skiljer sig kraftigt mellan sjukdomar och gener. Vid HCM är den årliga kardiovaskulära dödligheten hos vuxna 1 till 2 procent, med plötslig död, hjärtsvikt och tromboembolism som huvudorsaker [1]. Vid DCM svarar plötslig död för 25 till 35 procent av dödsfallen, och femårsmortaliteten är 21 till 28 procent i studier av hjärtsviktspatienter med modern behandling [3]. Genotyp, LGE, ejektionsfraktion och arytmier ingår i riskbedömningen. Se hjärtstopp för de akuta aspekterna.
Vanliga frågor
Hur vet man om en kardiomyopati är ärftlig?
Det avgörs av släktanamnes, fenotyp och genetisk analys. Samma kardiomyopati hos flera släktingar, eller plötslig död hos en släkting i ung ålder, talar för familjär sjukdom. En negativ analys utesluter inte ärftlighet, eftersom en orsakande variant hittas hos bara en del av patienterna [1,14].
Ska alla med kardiomyopati få genetisk testning?
Nej, men testning är motiverad när den kan ge diagnos, prognos, behandlingsvägledning eller möjlighet till kaskadscreening av släktingar, och den ska föregås och följas av genetisk vägledning. Vid DCM kan testning vara aktuell hos alla [1].
Vilka släktingar ska undersökas och hur ofta?
Alla förstagradssläktingar bör erbjudas EKG och bilddiagnostik. Är en sjukdomsorsakande variant känd testas släktingarna för den, och de som saknar den kan avskrivas. Bärare följs vart till vartannat år före 60 års ålder och därefter vart tredje till femte år. Barn omfattas [1,14].
Får man idrotta med kardiomyopati?
Regelbunden låg till måttlig aktivitet rekommenderas alla som kan. Intensiv träning och tävlingsidrott avråds vid ARVC, kan övervägas vid låg risk vid HCM och beror på symtom och gen vid DCM och NDLVC [1,2].
Kan en kvinna med kardiomyopati bli gravid?
Ofta ja, men graviditeten ska planeras med riskbedömning enligt mWHO, läkemedelsgenomgång och information om ärftlighet. Graviditet är kontraindicerad vid ejektionsfraktion under 30 procent, NYHA III till IV eller tidigare peripartumkardiomyopati med kvarstående nedsatt funktion [1,5].
Källor
- Arbelo E m.fl. 2023 ESC Guidelines for the management of cardiomyopathies. Eur Heart J 2023;44:3503-3626. PMID: 37622657
- Ommen SR m.fl. 2024 AHA/ACC/AMSSM/HRS/PACES/SCMR Guideline for the Management of Hypertrophic Cardiomyopathy. Circulation 2024;149:e1239-e1311. PMID: 38718139
- Zeppenfeld K m.fl. 2022 ESC Guidelines for the management of patients with ventricular arrhythmias and the prevention of sudden cardiac death. Eur Heart J 2022;43:3997-4126. PMID: 36017572
- Køber L m.fl. 2026 ESC Guidelines for the management of heart failure. Eur Heart J 2026;47:5346-5457. PMID: 42661420
- De Backer J m.fl. 2025 ESC Guidelines for the management of cardiovascular disease and pregnancy. Eur Heart J 2025;46:4462. PMID: 40878294
- Lyon AR m.fl. 2022 ESC Guidelines on cardio-oncology developed in collaboration with the European Hematology Association (EHA), the European Society for Therapeutic Radiology and Oncology (ESTRO) and the International Cardio-Oncology Society (IC-OS). Eur Heart J 2022;43:4229. PMID: 36017568
- Marcus FI m.fl. Diagnosis of arrhythmogenic right ventricular cardiomyopathy/dysplasia: proposed modification of the Task Force Criteria. Eur Heart J 2010;31:806-814. PMID: 20172912
- Richards S m.fl. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology. Genet Med 2015;17:405-424. PMID: 25741868
- Ware JS m.fl. Genetic etiology for alcohol-induced cardiac toxicity. J Am Coll Cardiol 2018;71:2293-2302. PMID: 29773157
- Ware JS m.fl. Shared genetic predisposition in peripartum and dilated cardiomyopathies. N Engl J Med 2016;374:233-241. PMID: 26735901
- Haaf P m.fl. Cardiac T1 mapping and extracellular volume (ECV) in clinical practice: a comprehensive review. J Cardiovasc Magn Reson 2016;18:89. PMID: 27899132
- Mangini F m.fl. Non-dilated left ventricular cardiomyopathy: exploring the spectrum from phenotype to disease entity. J Clin Med 2026. PMID: 42795986
- Yilmaz A m.fl. Diagnosis and treatment of cardiac amyloidosis: position statement of the German Cardiac Society (DGK). Clin Res Cardiol 2021. PMID: 33459839
- Svenska kardiologföreningen, Arbetsgruppen för kardiogenetik. Familjeutredning, genetisk anlagsbärartestning av anhöriga. Version 1.0, 2026-02-02. forening.sls.se
- Svenska kardiologföreningen, Arbetsgruppen för kardiogenetik. Årsberättelse 2024-25. 2025-09-27. forening.sls.se
- Socialstyrelsen. Nationella riktlinjer för hjärtsjukvård. 2018 (revision planerad 2028). socialstyrelsen.se
- Cadrin-Tourigny J m.fl. A new prediction model for ventricular arrhythmias in arrhythmogenic right ventricular cardiomyopathy. Eur Heart J 2022. PMID: 35441664
- Garcia-Pavia P m.fl. Genetic variants associated with cancer therapy-induced cardiomyopathy. Circulation 2019. PMID: 30987448
- Schulz-Menger J m.fl. 2025 ESC Guidelines for the management of myocarditis and pericarditis. Eur Heart J 2025. PMID: 40878297
- Ghadri JR m.fl. International Expert Consensus Document on Takotsubo Syndrome (Part I): clinical characteristics, diagnostic criteria, and pathophysiology. Eur Heart J 2018. PMID: 29850871